Molti ragazzi con sindrome di Klinefelter arrivano alla diagnosi solo in adolescenza o in età adulta, spesso dopo accertamenti per difficoltà di fertilità o sviluppo puberale rallentato. La sindrome di Klinefelter è una condizione genetica che interessa i maschi e comporta la presenza di almeno un cromosoma X in più rispetto all’assetto abituale, con possibili effetti su crescita, ormoni sessuali, sviluppo testicolare e capacità riproduttiva. Una confusione frequente è considerarla una forma di “intersex” o un disturbo mentale: si tratta invece di una variazione cromosomica definita, con implicazioni fisiche, endocrine e psicologiche che possono essere gestite meglio se riconosciute precocemente.
Caratteristiche cliniche e sintomi della sindrome di Klinefelter
La sindrome di Klinefelter è classicamente descritta nel maschio con cromosomi sessuali XXY, ma les manifestazioni cliniche sono molto variabili: alcuni soggetti presentano pochi segni e una vita quotidiana apparentemente normale, altri mostrano un quadro più evidente. In età pediatrica possono comparire ritardo nel linguaggio, lieve ipotonia (muscoli meno “tonici”), goffaggine motoria, difficoltà scolastiche specifiche soprattutto nell’area linguistica e disturbi dell’attenzione. Dal punto di vista fisico, i bambini possono avere statura leggermente superiore alla media, braccia e gambe relativamente lunghe rispetto al tronco e testicoli piccoli fin dall’infanzia, seppur non sempre riconosciuti come anomali.
Con l’ingresso in pubertà emergono spesso i segni più tipici: ipogonadismo maschile (bassi livelli di testosterone) con sviluppo puberale rallentato o incompleto, testicoli di volume ridotto, barba rada o scarsa, ridotta massa muscolare e aumento del tessuto adiposo soprattutto a livello addominale e pettorale. Può comparire ginecomastia, cioè aumento del volume delle ghiandole mammarie, talvolta dolorosa. Nell’adulto sono frequenti libido ridotta, difficoltà erettile, osteopenia o osteoporosi per riduzione cronica del testosterone, e infertilità dovuta a assenza o marcata riduzione di spermatozoi nell’eiaculato. Dal punto di vista cognitivo e psicologico, alcuni pazienti presentano bassa autostima, ansia, sintomi depressivi e difficoltà nelle relazioni sociali, che possono essere aggravati dallo stigma legato ai tratti fisici (ad esempio ginecomastia o scarsa virilizzazione).
Cause genetiche: cariotipo XXY e varianti
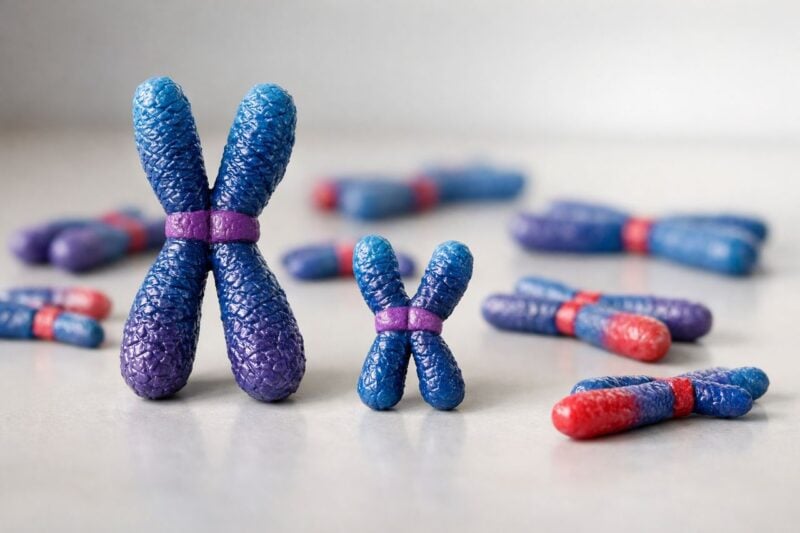
La causa della sindrome di Klinefelter è un’alterazione numerica dei cromosomi sessuali, dovuta a un errore nella divisione cellulare (nondisgiunzione meiotica) che porta alla formazione di gameti con un numero anomalo di cromosomi X o Y. La forma più frequente è l’assetto cromosomico 47,XXY: secondo dati clinici riportati da centri specialistici, questa variante rappresenta circa il 90% dei casi, mentre nel restante 10% si osservano altre combinazioni, come mosaicismi (ad esempio 46,XY/47,XXY) o la presenza di più cromosomi X aggiuntivi (48,XXXY, 48,XXYY, 49,XXXXY) con quadri clinici spesso più complessi. Queste variazioni insorgono di solito in modo sporadico e non sono generalmente legate a comportamenti specifici dei genitori; l’età materna avanzata è stata proposta come possibile fattore di rischio, ma non come causa deterministica.
Il meccanismo biologico principale è l’aneuploidia dei cromosomi sessuali, che altera il rapporto tra geni localizzati sul cromosoma X e sul cromosoma Y. Nei maschi 47,XXY, l’eccesso di materiale genetico X interferisce con lo sviluppo normale delle cellule germinali testicolari e con la funzione delle cellule di Leydig, responsabili della produzione di testosterone. Nel mosaicismo 46,XY/47,XXY la presenza di una quota di cellule con assetto cromosomico normale può attenuare i sintomi, in particolare quelli legati alla fertilità, anche se la variabilità individuale resta elevata. Dal punto di vista ereditarietà, il rischio di ricorrenza in una stessa coppia è in genere basso; tuttavia, le famiglie che hanno avuto un figlio con sindrome di Klinefelter possono beneficiare di una consulenza genetica per comprendere meglio i meccanismi dell’errore cromosomico, le probabilità di ricorrenza e le eventuali opzioni di diagnosi prenatale in gravidanze successive, qualora vengano ritenute opportune.
Diagnosi: quando sospettarla e quali esami fare
La diagnosi di sindrome di Klinefelter può essere posta in diverse fasi della vita, con scenari clinici differenti. In epoca prenatale, la condizione può essere identificata attraverso esami invasivi come villocentesi o amniocentesi eseguiti per altri motivi, quando l’analisi cromosomica (cariotipo) evidenzia l’assetto XXY o una delle sue varianti. Dopo la nascita, il sospetto dovrebbe emergere in presenza di combinazioni di segni come ritardo del linguaggio non spiegato, difficoltà scolastiche specifiche, statura alta con arti sproporzionatamente lunghi, testicoli piccoli o non palpabili, ginecomastia precoce o mancata progressione puberale. Nell’adulto, il campanello d’allarme più frequente è l’infertilità maschile inspiegata, soprattutto quando associata a ridotto volume testicolare, alterazioni ormonali e quadro di azoospermia o criptozoospermia (assenza o scarsissimi spermatozoi nel liquido seminale).
L’esame di riferimento per confermare la diagnosi è il cariotipo su sangue periferico, che permette di visualizzare il numero e la struttura dei cromosomi e identificare la presenza di cromosomi X aggiuntivi o mosaicismi. Come esami di primo livello, il medico può richiedere dosaggi ormonali (testosterone totale e libero, ormone follicolo-stimolante FSH, ormone luteinizzante LH, eventualmente estradiolo) che spesso mostrano testosterone basso o basso-normale con FSH e LH elevati, pattern tipico dell’ipogonadismo ipergonadotropo. In valutazione di infertilità si esegue l’analisi del liquido seminale, che nella maggior parte dei casi documenta azoospermia. Nei centri specializzati possono essere proposti anche esami più approfonditi, come la valutazione ecografica dei testicoli e l’eventuale biopsia testicolare a fini diagnostici e, in casi selezionati, terapeutici per recupero di spermatozoi. Una volta posta la diagnosi, è raccomandata una valutazione multidisciplinare che includa endocrinologo, andrologo, genetista, psicologo o neuropsichiatra infantile, per inquadrare non solo l’aspetto endocrino e riproduttivo, ma anche quello cognitivo, comportamentale e relazionale.
Terapia con testosterone e gestione della fertilità
Il trattamento cardine della sindrome di Klinefelter è la terapia sostitutiva con testosterone nei casi in cui sia presente ipogonadismo clinico e/o biochimico, con l’obiettivo di indurre o completare lo sviluppo puberale, mantenere caratteristiche sessuali secondarie adeguate, ottimizzare la massa muscolare e la densità ossea, migliorare energia, umore e funzione sessuale. Secondo centri internazionali di riferimento, la terapia ormonale dovrebbe essere valutata e iniziata di solito in adolescenza, quando si documenta un’insufficiente produzione endogena di testosterone, ma la decisione va personalizzata in base a età, quadro clinico, valori ormonali e comorbilità. Il trattamento può essere somministrato in diverse formulazioni (iniezioni intramuscolari a lunga durata, gel transdermici, cerotti), con monitoraggio periodico di emocromo, profilo lipidico, funzionalità epatica e parametri prostatici nell’adulto.
La gestione della fertilità è un ambito delicato e in rapida evoluzione per la sindrome di Klinefelter. La maggior parte dei pazienti con assetto 47,XXY presenta azoospermia all’esame del liquido seminale; tuttavia, studi specialistici riportano che in una quota di casi, soprattutto nei mosaicismi o in giovani adulti, è possibile il recupero di spermatozoi direttamente dal testicolo tramite tecniche chirurgiche di estrazione (ad esempio micro-TESE), poi utilizzati per fecondazione in vitro con iniezione intracitoplasmatica dello spermatozoo (ICSI). Il timing di questi interventi è cruciale: alcuni gruppi suggeriscono una finestra favorevole in adolescenza avanzata o prima età adulta, quando può ancora esistere una residua spermatogenesi focale. È importante che la coppia riceva una consulenza andrologica e di medicina della riproduzione che chiarisca realisticamente possibilità, limiti, rischi delle procedure e alternative, inclusa la donazione di gameti. In parallelo, il monitoraggio a lungo termine del paziente con sindrome di Klinefelter deve includere la prevenzione e il trattamento di complicanze frequenti come osteoporosi, sindrome metabolica, diabete di tipo 2 e aumento del rischio tromboembolico, aspetti sui quali la terapia testosterone-adeguata e lo stile di vita (attività fisica, peso corporeo, alimentazione) hanno un ruolo rilevante.
Aspetti psicologici, scolastici e supporto alla famiglia
Gli aspetti psicologici e neurocognitivi della sindrome di Klinefelter sono altrettanto importanti quanto quelli endocrini. Numerosi lavori clinici descrivono nei bambini e negli adolescenti con XXY una maggiore frequenza di disturbi specifici dell’apprendimento (in particolare nel linguaggio espressivo e scritto), difficoltà di attenzione e funzioni esecutive, e un profilo cognitivo spesso caratterizzato da quoziente intellettivo globale nella norma con discrepanza tra abilità verbali e non verbali. In un contesto scolastico, questo può tradursi in rendimento altalenante, stanchezza, frustrazione e ritiro sociale. La diagnosi precoce consente di attivare interventi mirati: potenziamento logopedico, tutoraggio scolastico individualizzato, piani didattici personalizzati e collaborazione tra famiglia, scuola e neuropsichiatria infantile, riducendo il rischio di fallimenti ripetuti che possono minare l’autostima.
Dal punto di vista emotivo, adolescenti e adulti con sindrome di Klinefelter possono sperimentare sentimenti di diversità, vergogna per tratti fisici considerati “non maschili” (come ginecomastia o scarsa peluria), ansia nelle relazioni intime e timore di rivelare la propria diagnosi. Studi pubblicati in letteratura medica sottolineano un aumento del rischio di disturbi dell’umore e d’ansia, nonché di isolamento sociale. Il supporto psicologico, individuale o di gruppo, può aiutare a elaborare la diagnosi, rinforzare le risorse personali e sviluppare strategie di coping, mentre gruppi di genitori o associazioni di pazienti contribuiscono a ridurre il senso di solitudine. Il coinvolgimento della famiglia è cruciale: spiegare in modo chiaro la natura genetica della condizione, fornire aspettative realistiche sugli esiti scolastici e lavorativi, e promuovere uno stile comunicativo aperto ma non iperprotettivo aiuta il ragazzo a costruire un’identità positiva. La transizione dall’età pediatrica ai servizi per adulti va pianificata, per garantire continuità nella presa in carico endocrinologica, andrologica e psicologica.
La sindrome di Klinefelter è quindi una condizione complessa e sfumata, che non si esaurisce nella diagnosi cromosomica ma richiede uno sguardo integrato su crescita, ormoni, fertilità, apprendimento e benessere psicologico. Il riconoscimento precoce dei segni, la valutazione in centri con esperienza e un percorso condiviso tra famiglia, medico di base, pediatra, endocrinologo, andrologo, genetista e psicologo permettono di costruire progetti di vita più sereni e realistici per il bambino, l’adolescente e l’adulto con XXY, valorizzando le risorse individuali e riducendo l’impatto delle possibili complicanze nel tempo.
Per approfondire
Mayo Clinic – Klinefelter syndrome offre una panoramica clinica aggiornata su sintomi, complicanze e opzioni di trattamento per la sindrome di Klinefelter, con un taglio rivolto sia a medici sia a pazienti.
Eunice Kennedy Shriver NICHD – Klinefelter syndrome riassume cause genetiche, quadro clinico e problematiche di fertilità, con particolare attenzione allo sviluppo dall’infanzia all’età adulta.
NCBI Bookshelf – Klinefelter Syndrome rappresenta un capitolo di sintesi destinato ai professionisti sanitari, con approfondimenti su diagnosi, gestione endocrina e follow-up a lungo termine.
Articolo su PMC – Klinefelter syndrome and fertility analizza in dettaglio le opzioni di preservazione e recupero della fertilità nei pazienti con XXY, discutendo risultati delle tecniche chirurgiche e riproduttive.
Mayo Clinic – Male hypogonadism approfondisce il tema dell’ipogonadismo maschile, utile per comprendere meglio le alterazioni ormonali frequenti nella sindrome di Klinefelter.
Per approfondire
- Klinefelter Syndrome: MedlinePlus (medlineplus.gov)
- Klinefelter syndrome testosterone fertility guideline - Search Results - PubMed (pubmed.ncbi.nlm.nih.gov)