
Champix
Champix (Vareniclina Tartrato)
Riassunto delle Caratteristiche del Prodotto
Champix: ultimo aggiornamento pagina: (Fonte: scheda tecnica ufficiale AIFA (PDF))
Se sei un paziente, consulta anche il Foglietto Illustrativo (Bugiardino) di Champix compresse rivestite con film
Indice (28 sezioni)
- 1Denominazione del medicinale
- 2Composizione qualitativa e quantitativa
- 3Forma farmaceutica
- 4Informazioni cliniche
- 4.1Indicazioni terapeutiche
- 4.2Posologia e modo di somministrazione
- 4.3Controindicazioni
- 4.4Speciali avvertenze e precauzioni per l’uso
- 4.5Interazioni con altri medicinali e altre forme di interazione
- 4.6Gravidanza e allattamento
- 4.7Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
- 4.8Effetti indesiderati
- 4.9Sovradosaggio
- 5Proprietà farmacologiche
- 5.1Proprietà farmacodinamiche
- 5.2Proprietà farmacocinetiche
- 5.3Dati preclinici di sicurezza
- 6Informazioni farmaceutiche
- 6.1Eccipienti
- 6.2Incompatibilità
- 6.3Periodo di validità
- 6.4Speciali precauzioni per la conservazione
- 6.5Natura e contenuto della confezione
- 6.6Istruzioni per l’uso e la manipolazione
- 7Titolare dell’autorizzazione all’immissione in commercio
- 8Numeri delle autorizzazioni all’immissione in commercio
- 9Data della prima autorizzazione/Rinnovo dell’autorizzazione
- 10Data di revisione del testo
1 Denominazione del medicinale
CHAMPIX 0,5mg compresse rivestitecon film
2 Composizione qualitativa e quantitativa
Ogni compressa rivestita con film contiene 0,5mg di vareniclina (come tartrato).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3 Forma farmaceutica
Compresse rivestite con filmdi 4mm x 8mm.
Compresse di colore bianco a forma di capsula, biconvesse e con la scritta “Pfizer”incisa su un lato e “CHX 0,5” sull’altro.
4 INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
CHAMPIX è indicato per la cessazione dell’abitudine al fumo negli adulti.
4.2 Posologia e modo di somministrazione
Posologia
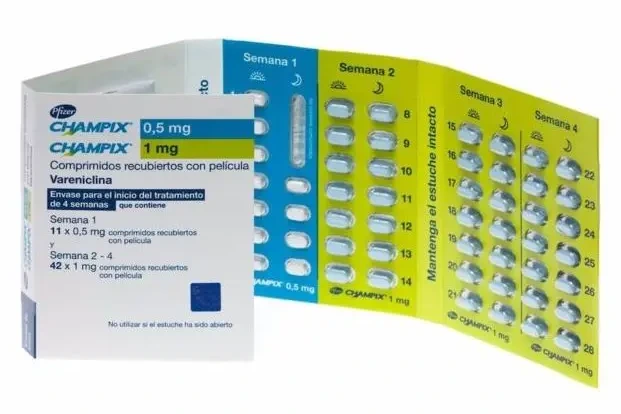
La dose raccomandata di vareniclina è 1mg due volte al giorno dopo una settimana di aumenti della dose effettuati secondo il seguente schema:
| Giorni 1–3: | 0,5mg una volta al giorno |
| Giorni 4 –7: | 0,5mg due volte al giorno |
| Giorno 8 –fine del trattamento: | 1mg due volte al giorno |
Il paziente deve stabilire una data per smettere di fumare. Il trattamento con CHAMPIX deve iniziare generalmente 1-2 settimane prima di questa data (vedere paragrafo 5.1).I pazienti devono essere trattati con CHAMPIX per 12 settimane.
Per i pazienti che hanno smesso di fumare con successo alla fine della 12asettimana, si può prendere in considerazione un ulteriore ciclo di trattamento di 12settimane con CHAMPIX alla dose di 1mg due volte al giorno per il mantenimento dell’astinenza (vedere paragrafo 5.1).
Per i pazienti che non sono in grado o non sono disposti a smettere di fumare repentinamente, si deve prendere in considerazione un approccio graduale alla cessazione dell’abitudine al fumo. I pazienti devono ridurre l’abitudine al fumo durante le prime 12settimane di trattamento e smettere entro la fine di questo periodo.I pazienti devono continuare ad assumere CHAMPIX per ulteriori 12settimane per un totale di 24settimane di trattamento (vedere paragrafo 5.1).
I pazienti che sono motivati, ma che non sono riusciti a smettere di fumare durante la precedente terapia con CHAMPIX, o che hanno ripreso a fumare dopo il trattamento, possono trarre beneficio da un altro tentativo di cessazione con CHAMPIX (vedere paragrafo 5.1). Nei pazienti che non tollerano le reazioni avverse di CHAMPIX la dose può essere ridotta temporaneamente o in modo permanente a 0,5mg due volte al giorno.
Nel corso della terapia per la cessazione dell’abitudine al fumo, il rischio di ricaduta è alto nel periodo immediatamente successivo alla fine del trattamento. Nei pazienti ad alto rischio di ricaduta, si può prendere in considerazione una riduzione graduale della dose (vedere paragrafo 4.4).
Anziani Non è necessario un aggiustamento del dosaggio nei pazienti anziani (vedere paragrafo 5.2). Poiché una riduzione della funzionalità renale è più probabile nei pazienti anziani, il medico prescrittore deve prendere in considerazione le condizioni renali dei pazienti anziani.
Compromissione renale Non è necessario un aggiustamento del dosaggio nei pazienti con compromissione renale da lieve (clearance della creatinina > 50ml/min e ≤80ml/min) a moderata (clearance della creatinina ≥ 30ml/min e ≤50ml/min).
Nei pazienti con compromissione renale moderata che presentano reazioni avverse non tollerate la dose può essere ridotta a 1mg una volta al giorno.
Nei pazienti con compromissione renale severa (clearance della creatinina < 30ml/min) la dose raccomandata di CHAMPIX è di 1mg una volta al giorno. La somministrazione deve iniziare alla dose di 0,5mg una volta al giorno per i primi 3giorni, per poi essere aumentata ad 1mg unavolta al giorno. A causa dell’esperienza clinica insufficiente con CHAMPIX in pazienti che si trovano nella fase terminale della malattia renale, il trattamento non è raccomandato in questa popolazione di pazienti (vedere paragrafo 5.2).
Compromissione epatica Non è necessario un aggiustamento del dosaggio nei pazienti con compromissione epatica (vedere paragrafo 5.2).
Popolazione pediatrica Non è raccomandato l’uso di CHAMPIX nei pazienti pediatrici, poiché la sua efficacia in questa popolazione non è stata dimostrata(vedere paragrafi5.1 e 5.2).
Modo di somministrazione CHAMPIX è per uso orale e le compresse devono essere deglutite intere con acqua. CHAMPIX può essere assunto a stomaco pieno o vuoto.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo6.1.
4.4 Speciali avvertenze e precauzioni per l’uso
Effetto della cessazione dell’abitudine al fumo Le modificazioni fisiologiche che derivano dalla cessazione dell’abitudine al fumo,con o senza trattamento con CHAMPIX, possono alterare la farmacocinetica o la farmacodinamica di alcuni medicinali per i quali può essere necessario un aggiustamento del dosaggio (ad esempio teofillina, warfarin e insulina). Poiché il fumo induce il citocromo CYP1A2, la cessazione dell’abitudine al fumo può determinare un incremento dei livelli plasmatici dei substrati del CYP1A2. Sintomi neuropsichiatrici Alterazioni del comportamento o del pensiero, ansia, psicosi, oscillazioni dell’umore, comportamento aggressivo, depressione, idee suicide e comportamento suicidario e tentativi di suicidio sono stati segnalati in pazienti che hanno cercato di smettere di fumare con CHAMPIX nella fase successiva alla commercializzazione del prodotto.
È stato condotto unampio studio randomizzato, in doppio cieco, controllato con farmacoattivo e con placebo per mettere a confrontoil rischio di eventi neuropsichiatrici gravi in pazienti con e senza anamnesipsichiatrica trattati per la cessazione dell’abitudine al fumo con vareniclina, bupropione, terapia sostitutiva a base di nicotina (NRT, Nicotine Replacement Therapy)in cerottoo placebo. L’endpoint primario di sicurezza era un composito degli eventi avversi neuropsichiatrici che sono stati segnalatidurante l’esperienza post-marketing.
L’uso divareniclina in pazienti con o senza storia di malattia psichiatrica non era associatoa un rischio aumentato degli eventi avversi neuropsichiatricigravi dell’endpoint primario composito rispetto al placebo (vedere paragrafo 5.1 Proprietà farmacodinamiche–Studio in soggetti con e senza storia di malattia psichiatrica).
L’umore depresso, raramente associato a ideazione suicidariae tentativi di suicidio, può essere un sintomo della sospensione di nicotina.
I medici devono essere consapevoli della possibile insorgenza di sintomi neuropsichiatrici gravi in pazienti che cercano di smettere di fumare con o senza trattamento.Nel caso in cui si verifichino gravi sintomi neuropsichiatrici durante il trattamento con vareniclina, i pazienti devono interrompere la vareniclina immediatamente e contattare un medicoper la ri-valutazione del trattamento.
Storia di malattie psichiatriche La cessazione dell’abitudine al fumo, con o senza farmacoterapia, è stata associataad un’esacerbazione di patologie psichiatrichepreesistenti (ad esempio depressione).
Gli studi suCHAMPIX sulla cessazione dell’abitudine al fumo hanno fornito datiin pazienticon una storia di malattie psichiatriche (vedere paragrafo5.1).
In una sperimentazione clinica sulla cessazione dell’abitudine al fumo, eventi avversi neuropsichiatrici sono stati riferiti più frequentemente in pazienti con una storia di disturbi psichiatrici rispetto a quelli senza anamnesi psichiatrica, indipendentemente dal trattamento (vedere paragrafo 5.1).
Ènecessario fare attenzione nei pazienti con una storia di malattia psichiatricae i pazienti devono essereconsigliati di conseguenza.
Crisi convulsive Nel corso di sperimentazioni cliniche e nella fase post-marketing sono stati riportati casi di crisi convulsive in pazienti trattati con CHAMPIX, con o senza storia di crisi convulsive. CHAMPIX deve essere usato con cautela nei pazienti con storia di crisi convulsive o in altre condizioni che potrebbero abbassare la soglia epilettica.
Interruzione del trattamento Alla fine del trattamento, l’interruzione di CHAMPIX è stata associata ad un aumento di irritabilità, desiderio compulsivo di fumare, depressione e/o insonnia fino al 3% dei pazienti. Di conseguenza il medico prescrittore deve informare il paziente e discutere o considerare la necessità di una riduzione graduale della dose.
Eventi cardiovascolari I pazienti che assumono CHAMPIX devono sapere che devono informare il proprio medico della comparsa di nuovi sintomi cardiovascolari o di un peggioramento degli stessi, enel caso manifestino segni e sintomi di infarto del miocardio o di ictus, devono consultare immediatamente un medico (vedere paragrafo 5.1). Reazioni di ipersensibilità Nella fase post-marketing, in pazienti trattati con vareniclina, sono stati riportati casi di reazioni di ipersensibilità incluso angioedema. I segni clinici hanno incluso gonfiore di viso, bocca (lingua, labbra e gengive), collo (gola e laringe) ed estremità. Sono stati riportati casi di angioedema con pericolo di vita per il paziente e che hanno richiesto un urgente intervento medico a causa di una compromissione respiratoria. I pazienti nei quali si presentano questi sintomi devono interrompere il trattamento con vareniclina e contattare immediatamente un operatore sanitario.
Reazioni cutanee Nella fase post-marketing, in pazienti in trattamento con vareniclina ci sonostate anche segnalazioni di reazioni cutanee rare ma severe, incluse la Sindrome di Stevens-Johnson e l’eritema multiforme. Poiché queste reazioni cutanee possono costituire un pericolo di vita per il paziente, i pazienti devono interrompere il trattamento alla prima comparsa dei sintomi di rash cutaneo o di reazioni cutanee e contattare immediatamente un operatore sanitario.
Informazioni sugli eccipienti
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per ciascuna compressa, cioè essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali e altre forme di interazione
Sulla base delle caratteristiche di vareniclina e dell’esperienza clinica ad oggi disponibile, CHAMPIX non presenta interazioni clinicamente significative con altri medicinali. Non è raccomandato un aggiustamento del dosaggio di CHAMPIX o dei medicinali co-somministrati di seguito elencati.
Gli studi in vitro indicano che è improbabile che vareniclina alteri la farmacocinetica dei composti che vengono principalmente metabolizzati dagli enzimi del citocromo P450.
Inoltre, poiché il metabolismo di vareniclina rappresenta meno del 10% della sua clearance, è improbabile che i farmaci che notoriamente agiscono sul sistema del citocromo P450 alterino la farmacocinetica di vareniclina (vedere paragrafo 5.2) e pertanto inquesti casi non è necessario un aggiustamento del dosaggio di CHAMPIX.
Gli studi in vitrodimostrano che vareniclina alle concentrazioni terapeutiche non inibisce nell’uomo le proteine renali di trasporto. Pertanto, è improbabile che la vareniclina alteri l’effetto dei farmaci eliminati attraverso la secrezione renale (ad esempio metformina –vedere di seguito).
Metformina Vareniclina non ha alterato la farmacocinetica di metformina. Metformina non ha avuto effetti sulla farmacocinetica di vareniclina.
Cimetidina La co-somministrazione di cimetidina e vareniclina ha aumentato l’esposizione sistemica di vareniclina del 29% a causa di una riduzione della clearance renale di vareniclina. Non si raccomanda un aggiustamento di dosaggio in caso di co-somministrazione di cimetidina in soggetti con funzionalità renale normale o in pazienti con compromissione renale da lieve a moderata. In pazienti con compromissione renalesevera, l’uso concomitante di cimetidina e vareniclina deve essere evitato.
Digossina Vareniclina non ha alterato la farmacocinetica di digossina allo steady-state.
Warfarin Vareniclina non ha alterato la farmacocinetica di warfarin. Il tempo di protrombina (INR) non è stato alterato dalla vareniclina. La stessa cessazione dell’abitudine al fumo può determinare alterazioni della farmacocinetica di warfarin (vedere paragrafo 4.4).
Alcolici I dati clinici su una potenziale interazione tra alcoole vareniclina sono limitati.Ci sono state segnalazioni post-marketing di aumento degli effetti tossici dell’alcool in pazienti trattati con vareniclina. Una relazione causale tra questi eventi e vareniclinanon è stata stabilita.
Uso con altre terapie per la cessazione dell’abitudine al fumo
Bupropione Vareniclina non ha alterato la farmacocinetica di bupropione allo steady-state.
Terapia sostitutiva a base di nicotina (NRT) Quando vareniclina e la NRT per via transdermica sono state somministrate insieme a soggetti fumatori per 12giorni, è stata osservata una riduzione statisticamente significativa della pressione media sistolica (media 2,6mmHg) misurata l’ultimo giorno dello studio. In questo studio, l’incidenza di nausea, cefalea, vomito, capogiro, dispepsia e stanchezza è stata superiore per la combinazione vareniclina ed NRT rispetto alla sola NRT.
La sicurezza e l’efficacia di CHAMPIX in combinazione con altre terapie per la cessazione dell’abitudine al fumo non è stata studiata.
4.6 Gravidanza e allattamento
Un moderato numero di dati sulledonne in gravidanza ha dimostratoche vareniclina non causa malformazioni o tossicità fetale/neonatale (vedere paragrafo 5.1).
Gli studi sugli animali hanno mostrato una tossicità riproduttiva (vedere paragrafo 5.3). A scopo precauzionale, è preferibile evitare l’uso di vareniclina durante la gravidanza (vedere paragrafo 5.1).
Allattamento Non è noto se vareniclina viene escreta nel latte materno. Gli studi condotti su animali suggeriscono che vareniclina viene escreta nel latte materno. La decisione se continuare/interrompere l’allattamento con latte maternoo continuare/interrompere la terapia con CHAMPIX deve essere presa tenendo in considerazione il beneficio dell’allattamento per il bambino ed il beneficio della terapia con CHAMPIX per la donna.
Fertilità Non ci sono dati clinici sugli effetti della vareniclina sulla fertilità.
I dati non clinici non mostrano rischi per l’uomo, sulla base degli studi di fertilità standard su maschi e femmine effettuati nei topi (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
CHAMPIX può alterare in modo trascurabile o lieve la capacità di guidare veicoli o di usare macchinari. CHAMPIX può causare capogiri,sonnolenza e perdita di coscienza transitoria, e pertanto può alterare la capacità di guidare veicoli e utilizzare macchinari. Si consiglia ai pazienti di non guidare, utilizzare macchinari complessi o intraprendere attività potenzialmente pericolose fino a quando non sia noto se questo medicinale altera la capacità di svolgere queste attività.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza La cessazione dell’abitudine al fumo con o senza trattamento è associata a diversi sintomi. Ad esempio, in pazienti che cercano di smettere di fumare sono stati riportati stati d’animo disforico o umore depresso; insonnia, irritabilità, frustrazione o rabbia; ansia; difficoltà di concentrazione; irrequietezza; riduzione della frequenza cardiaca; aumento dell’appetito o aumento di peso. Non è stato fatto un tentativo né relativamente al disegno degli studi né per quanto concerne l’analisi degli studi con CHAMPIX per distinguere le reazioni avverse associate al trattamento con il farmaco in studio da quelli possibilmente associati alla sospensione di nicotina.Le reazioni avverse si basano sulla valutazione dei dati di studi pre-marketing di fase 2 e 3 e sono aggiornate in base ai dati combinati di 18studi controllati con placebo pre-e post-marketing, comprendenti circa 5.000pazienti trattati con vareniclina.
In pazienti trattati con la dose raccomandata di 1mg due volte al giorno, dopo un periodo iniziale di aumento graduale della dose l’evento avverso più comunemente segnalato è stato la nausea (28,6%). Nella maggior parte dei casi la nausea si è verificata nella fase iniziale del periodo di trattamento, è stata di severità da lieve a moderata ed ha raramente comportato l’interruzione del trattamento.
Tabelladelle reazioni avverse Nella tabella sottostante tutte le reazioni avverse che si sono verificate con un’incidenza superiore al placebo sono elencate secondo la classificazione per sistemi e organie frequenza (molto comune (≥1/10), comune (≥1/100 a <1/10), non comune (≥1/1.000 a ≤1/100) e raro (≥1/10.000 a <1/1.000)). All’interno di ogni gruppo di frequenza, gli effetti indesiderati sono elencati in ordine di gravità decrescente.
| Classificazioe per sistemie organi | Reazioni avverse da farmaco |
| Infezioni e infestazioni | |
| Molto comune | Nasofaringite |
| Comune | Bronchite, sinusite |
| Non comune | Infezioni micotiche, infezioni virali |
| Disturbi del sistema emolinfopoietico | |
| Raro | Diminuzione della conta piastrinica |
| Disturbi del metabolismo e della nutrizione | |
| Comune | Aumento ponderale, riduzione dell’appetito, aumento dell’appetito |
| Non comune | Iperglicemia |
| Raro | Diabete mellito, polidipsia |
| Disturbi psichiatrici | |
| Molto comune | Alterazione dell’attività onirica, insonnia |
| Non comune | Ideazione suicidaria, aggressività,reazioni di panico, alterazioni del pensiero, irrequietezza, alterazioni degli stati d’animo, depressione*, ansia*, allucinazioni*, aumento della libido, calo della libido |
| Raro | Psicosi, sonnambulismo, comportamento anomalo, disforia, bradifrenia |
| Patologie del sistema nervoso | |
| Molto comune | Cefalea |
| Comune | Sonnolenza, capogiro, disgeusia |
| Non comune | Crisi convulsive, tremori, letargia, ipoestesia |
| Raro | Accidenti cerebrovascolari, ipertonia, disartria, alterazione della coordinazione, ipogeusia, alterazione del ritmo circadiano del sonno |
| Non nota | Perdita di coscienza transitoria |
| Patologie dell’occhio | |
| Non comuni | Congiuntivite, dolore oculare |
| Raro | Scotoma, alterazione del colore della sclera, midriasi, fotofobia, miopia, aumento della lacrimazione |
| Patologie dell’orecchio e del labirinto |
| Classificazioe per sistemie organi | Reazioni avverse da farmaco |
| Non comune | Tinnito |
| Patologie cardiache | |
| Non comune | Infarto del miocardio, angina pectoris, tachicardia, palpitazioni, aumento della frequenza cardiaca |
| Raro | Fibrillazione atriale, depressione del segmento ST all’elettrocardiogramma, riduzione dell’ampiezza dell’onda T all’elettrocardiogramma |
| Patologie vascolari | |
| Non comune | Aumento della pressione arteriosa, vampate di calore |
| Patologie respiratorie, toraciche e mediastiniche | |
| Comune | Dispnea, tosse |
| Non comune | Infiammazione delle vie respiratorie superiori, congestione delle vie aeree, disfonia, rinite allergica, irritazione alla gola, congestione sinusale, sindrome della tosse delle vie aeree superiori, rinorrea |
| Raro | Dolore laringeo, russare |
| Patologie gastrointestinali | |
| Molto comune | Nausea |
| Comune | Reflusso gastroesofageo, vomito, stipsi, diarrea, distensione addominale, dolore addominale, mal di denti, dispepsia, flatulenzabocca secca |
| Non comune | Ematochezia, gastrite, alterate abitudini intestinali, eruttazione, stomatite aftosa, dolore gengivale |
| Raro | Ematemesi, feci alterate, lingua patinata |
| Patologie della cute e del tessuto sottocutaneo | |
| Comune | Rash, prurito |
| Non comune | Eritema, acne, iperidrosi, sudorazioni notturne |
| Raro | Reazioni cutanee severe, incluse Sindrome di Stevens-Johnson ed Eritema Multiforme, angioedema |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | |
| Comune | Artralgia, mialgia, mal di schiena |
| Non comune | Spasmi muscolari, dolore toracico muscoloscheletrico |
| Raro | Rigidità articolare, costocondrite |
| Patologie renali e urinarie | |
| Non comune | Pollachiuria, nicturia |
| Raro | Glicosuria, poliuria |
| Patologie dell’apparato riproduttivo e della mammella | |
| Non comune | Menorragia |
| Raro | Secrezione vaginale, disfunzioni sessuali |
| Patologie sistemiche e condizioni relative alla sede di somministrazione | |
| Comune | Dolore toracico, affaticamento |
| Non comune | Disturbi al torace, sindrome simil-influenzale, piressia, astenia, malessere |
| Raro | Sensazione di freddo, cisti |
| Esami diagnostici | |
| Comune | Alterazione dei test di funzionalità epatica |
| Raro | Alterazione dei test sul liquido seminale, aumento della proteina C- reattiva, riduzione della calcemia |
| *Le frequenze sono stimate da uno studio di coorte osservazionale post-marketing |
Segnalazione delle reazioni avverse sospette La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale.Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’Allegato V
4.9 Sovradosaggio
Non sono stati segnalati casi di sovradosaggio negli studi clinici condotti nella fase che ha preceduto la commercializzazione.
In caso di sovradosaggio, si devono avviare le necessarie misure standard di supporto.
E’ stato dimostrato che la vareniclina è dializzabile in pazienti che si trovano nella fase terminale della malattia renale (vedere paragrafo 5.2); tuttavia, non vi è esperienza con la dialisi a seguito di sovradosaggio.
5 PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Altri farmaci del sistema nervoso; farmaci usati nei disturbi da dipendenza; farmaci usati nella dipendenza da nicotina, codice ATC: NO7BA03
Meccanismo d’azione
Vareniclina si lega con elevata affinità e selettività ai recettori nicotinici neuronali dell’acetilcolina α4β2, dove agisce come un agonista parziale, composto che possiede sia attività agonista, con un’efficacia intrinseca inferiore a quella della nicotina, che attività antagonista in presenza di nicotina.
Gli studi di elettrofisiologia in vitro e gli studi neurochimici in vivohanno dimostrato che vareniclina si lega ai recettori nicotinici neuronali dell’acetilcolina α4β2 e stimola l’attività mediata dai recettori, ma in misura significativamente inferiore rispetto alla nicotina. La nicotina compete per lo stesso sito di legame α4β2 nAChR per il quale vareniclina possiede una maggiore affinità. Pertanto, vareniclina può bloccare in modo efficace la capacità della nicotina di attivare appieno i recettori α4β2 ed il sistema dopaminergico mesolimbico, il meccanismo neuronale alla base del rinforzo e della gratificazione sperimentati con l’abitudine al fumo. La vareniclina è altamente selettiva e si lega al sottotipo del recettore α4β2 (Ki=0,15 nM) in misura più potente rispetto agli altri recettori nicotinici comuni (α3β4 Ki=84 nM, α7 Ki= 620 nM, α1βγδ Ki= 3.400 nM), o ai recettorie trasportatori non nicotinici (Ki > 1µM,ad eccezione dei recettori 5-HT3: Ki=350 nM).
Effetti farmacodinamici
L’efficacia di CHAMPIX nella cessazione dell’abitudine al fumo è il risultato dell’attività agonista parziale della vareniclina a livello del recettore nicotinico α4β2 dove il suo legame produce un effetto sufficiente ad alleviare i sintomi del desiderio compulsivo e dell’astinenza (attività agonista), determinando contemporaneamente una riduzione degli effetti della gratificazione e del rinforzo dell’abitudine al fumo, impedendo il legame nicotinico ai recettori α4β2 (attività antagonista).
Efficacia e sicurezza clinica
Le terapie per la cessazione dell’abitudine al fumo hanno maggiore probabilità di successo in pazienti motivati a smettere di fumare e che ricevono consigli e supporto aggiuntivi.
L’efficacia di CHAMPIX nella cessazione dell’abitudine al fumo è stata dimostrata in 3studi clinici che hanno coinvolto fumatori cronici (≥10 sigarette al giorno). Duemilaseicentodiciannove (2.619)pazienti sono stati trattati con CHAMPIX 1mg BID (aumento graduale della dose durante la prima settimana), 669pazienti hanno ricevuto bupropione 150mg BID (anch’esso aumentato gradualmente) e 684 pazienti hanno ricevuto placebo. Studi clinici di confronto Due identici studi clinici prospettici in doppio cieco hanno confrontato l’efficacia di CHAMPIX (1mg due volte al giorno), bupropione a rilascio prolungato (150mg due volte al giorno) e placebo nella cessazione dell’abitudine al fumo. In questi studi della durata di 52settimane, i pazienti hanno ricevuto il trattamento per 12settimane, seguite da una fase di40settimane senza trattamento.
L’endpoint primario dei due studi era costituito dalla Percentuale di Cessazione Continua di 4settimane (4 week Continuous Quit Rate -4W-CQR) dalla 9aalla 12asettimana, confermata dal livello di monossido di carbonio (CO). L’endpoint primario per CHAMPIX ha dimostrato una superiorità statistica rispetto a bupropione e placebo.
Dopo la fase di 40settimane senza trattamento, un endpoint secondario chiave per entrambi gli studi è stato la Percentuale di Astinenza Continua (Continuous Abstinence Rate -CA) alla 52asettimana. La CA è stata definita come la proporzione di tutti i soggetti trattati che non hanno fumato (neanche una tirata di sigaretta) dalla 9aalla 52asettimana e che non hanno presentato una misurazionedi CO espirato >10 ppm.
La 4W-CQR (dalla 9aalla 12asettimana) e la percentuale di CA (dalla 9aalla 52asettimana) relative agli studi 1 e 2 sono incluse nella seguente tabella:
| Studio 1 (n=1.022) | Studio 2 (n=1.023) | |||
| 4W CQR | CA sett. 9-52 | 4W CQR | CA sett. 9-52 | |
| CHAMPIX | 44,4% | 22,1% | 44,0% | 23,0% |
| Bupropione | 29,5% | 16,4% | 30,0% | 15,0% |
| Placebo | 17,7% | 8,4% | 17,7% | 10,3% |
| Odds ratio CHAMPIX versusplacebo | 3,91 p<0,0001 | 3,13 p<0,0001 | 3,85 p<0,0001 | 2,66 p<0,0001 |
| Odds ratio CHAMPIX versusbupropione | 1,96 p<0,0001 | 1,45 p = 0,0640 | 1,89 p<0,0001 | 1,72 p = 0,0062 |
Pazienti che hanno riportato effetti su desiderio compulsivo, astinenza e rinforzo dell’abitudine al fumo Attraverso gli Studi 1 e 2 durante il trattamento attivo, il desiderio compulsivo e l’astinenza dall’abitudine al fumo si sono ridotti significativamente nei pazienti randomizzati al trattamento con CHAMPIX rispetto al placebo. CHAMPIX ha inoltre ridotto significativamente rispetto al placebo gli effetti di rinforzo dell’abitudine al fumoche possono perpetuare il comportamento di abitudine al fumo in pazienti che fumano durante il trattamento. L’effetto di vareniclina su desiderio compulsivo, astinenza e rinforzo dell’abitudine al fumo non sono stati misurati durante la fase di follow-up a lungo termine senza trattamento.
Studio sul mantenimento dell’astinenza Il terzo studio ha valutato il beneficio di un ulteriore periodo di trattamento di 12settimane con CHAMPIX sul mantenimento dell’astinenza. I pazienti in questo studio (n=1.927) hanno ricevuto CHAMPIX in aperto alla dose di 1mg due volte al giorno per 12 settimane. I pazienti che hanno smesso di fumare entro la 12asettimana sono stati poi randomizzati al trattamento con CHAMPIX (1mg due volte al giorno) o con placebo per ulteriori 12 settimane per una durata totale dello studio di 52 settimane.
L’endpoint principale dello studio era la percentuale di astinenza continua confermata dal livello di CO dalla 13aalla 24asettimana nella fase di trattamento in doppio cieco. Un end point secondario chiave è stato la percentuale di astinenza continua (CA) dalla 13aalla 52asettimana. Questo studio ha dimostrato il beneficio di un ulteriore periodo di trattamento di 12 settimane con CHAMPIX 1mg due volte al giorno rispetto al placebo per il mantenimento della cessazione dell’abitudine al fumo;la superiorità rispetto al placebo per la CA si è mantenuta fino alla 52a. I risultati chiave sono riassunti nella seguente tabella:
Percentuali di astinenza continua in soggetti trattati con Champix rispetto al placebo CHAMPIX Placebo Differenza Odds ratio n=602 n=604 (95% IC) (95% IC) CA*sett. 13-24 70,6% 49,8% 20,8% 2,47 (15,4%-26,2%) (1,95- 3,15)
CA*sett. 13-52 44,0% 37,1% 6,9% (1,4% 1,35 12,5%) (1,07-1,70) *CA: percentuale di astinenza continua
L’esperienza con CHAMPIX nella popolazione di etnia afro-americana è attualmente limitata per poterne determinare l’efficacia clinica.
Data di cessazione flessibile tra la 1ae la 5asettimana L’efficacia e la sicurezza di vareniclina sono state valutate nei fumatori ai quali era stata accordata la flessibilità di cessare il trattamento tra la 1ae la 5asettimana di trattamento. In questo studio di 24 settimane, c’è stato un periodo di trattamento sui pazienti di 12 settimane, seguito da una fase di follow-up di 12settimane senza trattamento. La percentuale di cessazione continua di 4 settimane (4W-CQR) alla settimana 9-12 per vareniclina e placebo è stata rispettivamente del 53,9% e del 19,4% (differenza = 34,5%, IC a 95%:27,0%-42,0%) e la percentuale di astinenza continua (CA) alla settimana 9-24 è stata del 35,2% (vareniclina) vs. 12,7% (placebo) (differenza = 22,5%, IC a 95%:
15,8% -29,1%). Ai pazienti che non vogliono o non riescono a fissare la data di cessazione entro le settimane 1-2, può essere proposto di iniziare il trattamento e quindi scegliere la propria data di cessazione individuale entro la 5asettimana.
Studio in soggetti ri-trattati con CHAMPIX:
CHAMPIX è stato valutato in uno studio controllato con placebo, in doppio cieco, su 494 pazienti che avevano precedentemente tentato di smettere di fumare con CHAMPIX, ma che non erano riusciti a smettere o hanno ripreso a fumare dopo il trattamento. Sono stati esclusi i soggetti che hanno presentato un evento avverso preoccupante durante il precedente trattamento. I soggetti sono stati randomizzati con rapporto 1:1 per ricevere CHAMPIX 1 mg 2 volte al giorno (N=249) o placebo (N=245) per un trattamento della durata di 12 settimane e successivamente seguiti per 40 settimane dopo il trattamento. I pazienti inclusi in questo studio avevano assuntoCHAMPIX in passato per tentare di smettere di fumare (per un trattamento della durata totale di almeno due settimane), almeno tre mesi prima dell’ingresso nello studio e avevano fumato per almeno quattro settimane.
I pazienti trattati con CHAMPIX hanno mostrato un tasso maggiore di astinenza confermata dal livello di CO dalla settimana9 alla 12 (e dalla settimana9 alla 52 (20,1%) rispetto ai soggetti trattati con placebo.I risultati chiave sono riassunti nella tabella seguente:
Percentuali di astinenza continua in soggetti trattati con Champix rispetto al placebo CHAMPIX Placebo Oddsratio (IC 95%), n=249 n=245 valore p CA*sett. 9-12 45,0% 11,8% 7,08 (4,34-11,55) p<0,0001 CA*sett. 9-52 20,1% 3,3% 9,00 (3,97-20,41) p<0,0001 *CA: percentuale di astinenza continua
Approccio graduale alla cessazione dell’abitudine al fumo CHAMPIX è stato valutato in uno studio in doppio cieco, controllato con placebo, della durata di 52 settimane, su 1.510 soggetti che non erano in grado di o non erano disposti a smettere di fumare entro quattro settimane, ma erano disposti a ridurre gradualmente l’abitudine al fumo in un periodo di 12settimane prima di smettere. I soggetti sono stati randomizzati a CHAMPIX 1 mg due volte al giorno (n=760) o a placebo (n=750) per 24 settimane e sono stati sottoposti a follow-up successivo al trattamento fino alla settimana52. Ai soggetti è stato richiesto di ridurre il numero di sigarette fumate di almeno il 50% entro la fine delle prime quattro settimane di trattamento, con una ulteriore riduzione del 50% dalla settimana quattro alla settimana otto di trattamento, con l’obiettivo di raggiungere l’astinenza completa entro le prime 12settimane. Dopo la fase iniziale di riduzione di 12settimane, i soggetti hanno continuato il trattamento per altre 12 settimane. I soggetti trattati con CHAMPIX hanno mostrato una percentuale significativamente maggiore di astinenza continua rispetto alplacebo; i risultati chiave sono riassunti nella tabella seguente:
Percentuali di astinenza continua in soggetti trattati con Champix rispetto alplacebo CHAMPIX Placebo Odds ratio (IC 95%), n=760 n=750 valore p CA* sett. 15-24 32,1% 6,9% 8,74 (6,09-12,53) p<0,0001 CA* sett. 21-52 27,0% 9,9% 4,02 (2,94-5,50) p<0,0001 *CA: percentuale di astinenza continua
Il profilo di sicurezza di CHAMPIX in questo studioè risultato essere coerente con quello degli studi pre-marketing.
Soggetti con malattia cardiovascolare CHAMPIX è stato valutato in uno studio clinico randomizzato, in doppio cieco, controllato verso placebo, in pazienti con malattia cardiovascolare stabile (diversa dall’ipertensione o in aggiunta all’ipertensione), che avevano ricevuto una diagnosi da più di 2 mesi. I pazienti sono stati randomizzati al trattamento con CHAMPIX 1mg due volte al giorno (n=353) o con placebo (n=350) per 12 settimane, e sonostati seguiti successivamente per 40settimane dopo il trattamento. La percentuale di cessazione continua di 4 settimane (4W-CQR) per vareniclina e placebo è stata rispettivamente del 47,3% e 14,3%, e la percentuale di astinenza continua (CA) alla settimana 9-52 è stata del 19,8% per vareniclina vs il 7,4% per il placebo.
I decessi e gli eventi cardiovascolari gravi sono stati assegnati da un comitato in cieco. I seguenti eventi assegnati si sono verificati con una frequenza ≥1% in entrambi i gruppi di trattamento durante il trattamento (o nei 30giorni successivi al trattamento): infarto del miocardio non fatale (1,1% vs. 0,3% rispettivamente per CHAMPIX e placebo) e ospedalizzazione per angina pectoris (0,6% vs. 1,1%). Durante il periodo di follow-up successivo al trattamento fino a 52settimane, gli eventi assegnati includevano necessità di rivascolarizzazione coronarica (2,0% vs. 0,6%), ospedalizzazione per angina pectoris (1,7% vs. 1,1%) e nuova diagnosi di malattia vascolare periferica (PVD) o ricovero per una procedura di PVD (1,4% vs. 0,6%). Alcuni pazienti che hanno richiesto una rivascolarizzazione coronarica sono stati sottoposti alla procedura nell’ambito della gestione dell’infarto del miocardio non fatale e dell’ospedalizzazione per angina. Nel corso dello studio di 52 settimane, la morte cardiovascolare si è verificata nello 0,3% dei pazienti nel braccio con CHAMPIX e nello 0,6% dei pazienti nel braccio con placebo.
È stata condotta una metanalisi di 15studi clinici, con durata di trattamento ≥ 12 settimane, su 7.002 pazienti (4.190 con CHAMPIX, 2.812 con placebo), per determinare sistematicamente la sicurezza cardiovascolare di CHAMPIX. La metanalisi include anche lo studio sopra descritto, condotto su pazienti con malattia cardiovascolare stabile.
L’analisi chiave sulla sicurezza cardiovascolare include la determinazione della manifestazione e del momento di insorgenza di un endpoint composito rappresentato da eventi avversi cardiovascolari gravi (MACE -Major Adverse Cardiovascular Events), definiti come morte cardiovascolare, infarto del miocardio non fatale e ictus non fatale. Questi eventi compresi nell’end point sono stati assegnati da un comitato indipendente in cieco. In complesso, si è rilevata l’insorgenza di un numero limitato di MACE durante il trattamento negli studi clinici oggetto della metanalisi (CHAMPIX 7 [0,17%]; placebo 2 [0,07%]). Si è inoltre rilevata l’insorgenza di un numero limitato di MACE nei 30 giorni successivi alla conclusione del trattamento (CHAMPIX 13 [0,31%];placebo 6 [0,21%]).
La metanalisi ha dimostrato che l’esposizione a CHAMPIX ha portato a un rapporto di rischio di MACE del2,83(95% intervallo di confidenza, da 0,76 a 10,55, p=0,12) per i pazienti in corso di trattamento e dell’1,95(95% intervallo diconfidenza da0,79 a 4,82, p=0,15) per i pazienti nei 30giorni successivi alla conclusione del trattamento. Questi risultati rappresentano rispettivamente un aumento dell’esposizione di 6,5eventi MACE e di 6,3eventi MACE per 1.000pazienti-anno. Il rapporto di rischio di MACE è risultato maggiore nei pazienti con altri fattori di rischio cardiovascolare oltre al fumo rispetto a quello riscontrato nei pazienti senza altri fattori di rischio cardiovascolare oltre al fumo. Nella metanalisi, i tassi di mortalità per tutte le cause (CHAMPIX 6 [0,14%]; placebo 7 [0,25%]) e di mortalità cardiovascolare (CHAMPIX 2 [0,05%]; placebo 2 [0,07%]) sono risultati simili nei gruppi con CHAMPIX rispetto ai gruppi con placebo.
Studio di valutazione sulla sicurezza cardiovascolare in soggetti con e senza una storia di disturbo psichiatrico La sicurezza cardiovascolare (CV) di CHAMPIX è stata valutata nello Studio in soggetti con e senza una storia di disturbo psichiatrico (studio principale; vedere il paragrafo 5.1 –Sicurezza neuropsichiatrica) e nella sua estensione senza trattamento, nello Studio di valutazione della sicurezza cardiovascolare, nel quale sono stati arruolati 4595 dei 6293 soggetti che hanno completato lo studio principale (N=8058) e che sono stati seguiti fino alla settimana 52. Di tutti i soggetti trattati nello studio principale, 1749 (21,7%) avevano un rischio cardiovascolare medio e 644 (8,0%) avevano un rischio cardiovascolare elevato, come definito dal punteggio Framingham.
L’endpoint cardiovascolare primario era distabilire gli eventiavversi cardiovascolarimaggiori (MACE), definiticome morte cardiovascolare, infarto del miocardio non fatale o ictus non fatale durante il trattamento. I decessi egli eventi cardiovascolari sono stati valutati in cieco da un comitato indipendente.
La tabella seguente mostra l’incidenza di MACE e i rapporti di rischio vs. placebo per tutti i gruppi di trattamento nel corso del trattamento, e cumulativi per il trattamento per più di 30 giorni e fino al termine dello studio.
| CHAMPIX N=2016 | Bupropione N=2006 | NRT N=2022 | Placebo N=2014 | |||||||||||
| Durante il trattamento | ||||||||||||||
| MACE, n (%) | 1 (0,05) | 2 (0,10) | 1 (0,05) | 4 (0,20) | ||||||||||
| Hazard Ratio (95% IC) vs. placebo | 0,29 (0,05-1,68) | 0,50 (0,10 -2,50) | 0,29 (0,05 -1,70) | |||||||||||
| Durante il trattamento per più 30 giorni | ||||||||||||||
| MACE, n (%) | 1 (0,05) | 2 (0,10) | 2 (0,10) | 4 (0,20) | ||||||||||
| Hazard Ratio (95% | 0,29 (0,05-1,70) | 0,51 (0,10-2,51) | 0,50 (0,10-2,48) | |||||||||||
| IC) vs. placebo | ||||||||||||||
| Fino al termine dello Studio | ||||||||||||||
| MACE, n (%) | 3 (0,15) | 9 (0,45) | 6 (0,30) | 8 (0,40) | ||||||||||
| Hazard Ratio (95% | 0,39 (0,12-1,27) | 0,39 (0,12-1,27) | 1,09 (0,42-2,83) | 1,09 (0,42-2,83) | 0,75 (0,26-2,13) | 0,75 (0,26-2,13) | ||||||||
| IC) vs. placebo |
L’uso di CHAMPIX, bupropione e NRT non è stato associato a un aumento del rischio di eventi cardiovascolari nei fumatori trattati fino a 12 settimane e seguiti fino a 1 anno rispetto al placebo, sebbene a causa del numero relativamente basso di eventi complessivi, non possa essere completamente esclusa un’associazione.
Soggetti con malattia polmonare cronica ostruttiva lieve o moderata BPCO La sicurezza e l’efficacia di CHAMPIX (1mg due volte al giorno) per la cessazione dell’abitudine al fumo nei soggetti con BPCO da lieve a moderata sono state dimostrate con uno studio clinico in doppio cieco randomizzato, controllato con placebo. In questo studio della duratadi 52settimane, i pazienti hanno ricevuto un trattamento per 12settimane, seguito da una fase di follow-up senza trattamento di 40settimane. L’endpoint primario dello studio era costituito dalla Percentuale di Cessazione Continua di 4 settimane (4W-CQR) dalla 9aalla 12asettimana, e un endpoint secondario era la Percentuale di Astinenza Continua (CA) dalla 9aalla 52asettimana. Il profilo di sicurezza della vareniclina era paragonabile a quanto riscontrato in altri studi clinici nella popolazione generale, compresa la sicurezza polmonare.I risultati per la4W-CQR (dalla 9aalla 12asettimana) e la percentuale di CA (dalla 9aalla 52asettimana) sono evidenziati nella tabella seguente:
| 4W CQR | CA sett. 9-52 | |
| CHAMPIX (n = 248) | 42,3% | 18,5% |
| Placebo (n = 251) | 8,8% | 5,6% |
| Odds ratio (CHAMPIX vs Placebo) | 8,40 p<0,0001 | 4,04 p<0,0001 |
Studio in soggetti con una storia di depressione maggiore L’efficacia di vareniclina è stata confermata da uno studio randomizzato, controllato con placebo su 525soggetti con una storia di depressione maggiore nei due anni precedenti o in trattamento stabile. La percentuale di questi pazienti che ha cessato di fumare è risultata simile a quella riportata per la popolazione generale. La percentuale di astinenza continua è stata del 35,9% nel gruppo di pazienti trattati con vareniclina versusil 15,6% nel gruppo di pazientitrattati con placebo tra la 9ae la 12a settimana (OR 3.35 (95% CI 2.16-5.21)) e tra la 9ae la 52asettimana è stata di 20,3% versusil 10,4% rispettivamente (OR 2.36 (95% CI 1.40-3.98)).
Gli eventi avversi più comuni (≥10%) nei soggetti che assumevano vareniclina sono stati nausea (27,0% vs10,4% con placebo), cefalea (16,8% vs11,2%), sogni anormali (11,3% vs8,2%), insonnia (10,9% vs4,8%) e irritabilità (10,9% vs8,2%).Le scale di valutazione psichiatrica non hanno evidenziato nessuna differenza tra il gruppo di pazienti trattati con vareniclina e il gruppo di pazienti trattati con placebo e nessun peggioramento globale della depressione durante lo studio in nessuno dei due gruppi di pazienti.
Studio su pazienti con schizofrenia stabile o disturbo schizoaffettivo La sicurezza e la tollerabilità di vareniclina sono state valutate in uno studio in doppio cieco condotto su 128fumatori con schizofrenia stabile o disturbo schizoaffettivo, in trattamento con antipsicotici, randomizzati in rapporto di 2:1 al trattamento con vareniclina (1 mg due volte al giorno) o con placebo per 12settimane, con 12settimane di follow-up senza farmaco.
Nei pazienti che assumevano vareniclina gli eventi avversi più comuni sono stati nausea (23,8% vs. 14,0% con placebo), mal di testa (10,7% vs. 18,6% con placebo) e vomito (10,7% vs. 9,3% con placebo). Tra gli eventi avversi neuropsichiatrici segnalati, l’insonnia è stato l’unico evento segnalato in entrambi i gruppi di trattamento in un numero di pazienti ≥ 5%, ad un tasso più elevato nel gruppo con vareniclina rispetto al placebo (9,5% vs. 4,7%).
In generale, in entrambi i gruppi di trattamento non si è verificato un peggioramento della schizofrenia, misurato in base alle scale psichiatriche, e non si sono manifestati cambiamenti generali dei segni extrapiramidali.
Nel gruppo con vareniclina rispetto al placebo una percentuale maggiore di pazienti ha riportato ideazione o comportamento suicidari prima dell’arruolamento (anamnesi remota) e dopo la conclusione del periodo di trattamento attivo (nei giorni dal 33 all’85 dopo l’ultima dose di trattamento). Durante il periodo di trattamento attivo, l’incidenza di eventi correlati al suicidio è stata simile tra i pazienti trattati con vareniclina e quelli trattati con placebo (11 vs. 9,3% rispettivamente). La percentuale di pazienti con eventi correlati al suicidio nella fase di trattamento attivo rispetto alla fase successiva al trattamento è rimasta invariata nel gruppo con vareniclina; nel gruppo con placebo questa percentuale è risultata inferiore nella fase successiva al trattamento. Anche se non ci sono stati dei suicidi portati a termine, si è verificato un tentativo di suicidio in un paziente in trattamento con vareniclina la cui anamnesi remota includeva svariati tentativi analoghi. I dati limitati disponibili a seguito di questo singolo studio sulla cessazione dell’abitudine al fumo non consentono di trarre conclusioni definitive sulla sicurezza nei pazienti con schizofrenia o disturbo schizoaffettivo.
Sicurezza neuropsichiatrica Studio sulla sicurezza neuropsichiatrica in soggetti con e senza una storia di disturbopsichiatrico Vareniclina è stata valutata in uno studio randomizzato, in doppio cieco, controllato con farmaco attivo e conplacebo insoggetti con una storia di disturbo psichiatrico(coorte psichiatrica, N=4074) e senza anamnesi psichiatrica(coorte non psichiatrica, N=3984). I soggetti, di età compresa tra 18e 75anni, che fumavano almeno10 sigarette al giorno, sono stati randomizzati con un rapporto1:1:1:1 perriceverevareniclina1 mg 2 volte al giorno, bupropioneSR 150 mg 2 volte al giorno, terapia sostitutiva a base di nicotina(NRT, Nicotine Replacement Therapy)in cerotto 21 mg/diecon riduzione graduale della doseo placebo per un periododi trattamento di12 settimane; successivamente, sono stati seguiti per altre12 settimanedopo il trattamento. L’endpoint primario di sicurezza era un composito dei seguenti eventi avversi neuropsichiatrici (NPS):
eventi severidi ansia, depressione, sentirsi strano, o ostilità e/o eventi avversi moderati o severidi agitazione, aggressività, deliri, allucinazioni, ideazioneomicida, mania, panico, paranoia, psicosi, ideazionesuicidaria, comportamento suicidarioo suicidio portato a termine.
La tabella seguente mostrale percentuali dell’endpoint primario composito degli eventi avversi NPS per gruppo di trattamento e le differenze nel rischio(DR) (95% IC) rispetto alplacebo nella coorte non psichiatrica.
La tabella mostra, inoltre,l’endpoint composito degli eventi avversi (EA) NPS di intensità severa:
| Coorte non psichiatrica N=3984 | ||||
| Vareniclina | Bupropione | NRT | Placebo | |
| Numero di pazienti trattati | 990 | 989 | 1006 | 999 |
| Endpoint primario composito degli EA NPS, n (%) | 13 (1,3) | 22 (2,2) | 25 (2,5) | 24 (2,4) |
| DR(95% IC) vs placebo | -1,28 (-2,40 -0,15) | -0,08 (-1,37 1,21) | -0,21 (-1,54 1,12) | |
| Endpoint composito degli EANPS di intensità severa, n (%) | 1 (0,1) | 4 (0,4) | 3 (0,3) | 5 (0,5) |
EA,evento avverso; NRT= terapia sostitutiva a base di nicotinain cerotto
Le percentuali di eventi nell’endpoint composito erano basse in tutti igruppi di trattamento ed erano simili o inferiori per ognuno dei trattamenti attivi rispetto al placebo. L’uso di vareniclina, bupropione eNRT nella coorte non psichiatrica non era associatoadun incremento significativo del rischio di eventi avversi NPS dell’endpoint primario composito rispettoa placebo (gli IC al 95% erano inferiori a zero o comprendevano lo zero). La percentuale di soggetti con ideazionee/o comportamento suicidarioin base allaColumbiaSuicideSeverityRating Scale (C-SSRS) era simile tra il gruppovareniclinaeil gruppo placebo durante il trattamento e il follow-up senza trattamento, come mostrato nella tabellaseguente:
| Coorte non psichiatrica N=3984 | ||||
| Vareniclina N=990 n (%) | Bupropione N=989 n (%) | NRT N=1006 n (%) | Placebo N=999 n (%) | |
| Durante iltrattamento | ||||
| Numerovalutato | 988 | 983 | 996 | 995 |
| Comportamento e/o ideazione suicidaria | 7 (0,7) | 4 (0,4) | 3 (0,3) | 7 (0,7) |
| Comportamento suicidario | 0 | 0 | 1 (0,1) | 1 (0,1) |
| Ideazione suicidaria | 7 (0,7) | 4 (0,4) | 3 (0,3) | 6 (0,6) |
| Durante ilfollow-up | ||||
| Numerovalutato | 807 | 816 | 800 | 805 |
| Comportamento e/o ideazione suicidaria | 3 (0,4) | 2 (0,2) | 3 (0,4) | 4 (0,5) |
| Comportamento suicidario | 0 | 1 (0,1) | 0 | 0 |
| Ideazione suicidaria | 3 (0,4) | 2 (0,2) | 3 (0,4) | 4 (0,5) |
NRT = terapia sostitutiva a base di nicotina in cerotto
Si è verificatoun casodi suicidio portato a termine durante il trattamento in un soggetto del gruppo placebo nella coorte non psichiatrica.
La tabella seguente mostra le percentuali dell’endpoint primario composito degli eventi avversi NPS per gruppo di trattamento e le DR(95% IC) rispetto alplacebo nella coorte psichiatrica. Sono anche indicate le singole componentidell’endpoint.
La tabella mostra, inoltre, l’endpoint composito degli EANPS di intensità severa:
| Coorte psichiatrica N=4074 | ||||
| Vareniclina | Bupropione | NRT | Placebo | |
| Numero di pazienti trattati | 1026 | 1017 | 1016 | 1015 |
| Endpoint primario composito degli EANPS, n (%) | 67 (6,5) | 68 (6,7) | 53 (5,2) | 50 (4,9) |
| DR(95% IC) vs placebo | 1,59 (-0,42-3,59) | 1,78 (-0,24-3,81) | 0,37 (-1,53-2,26) | |
| Componenti dell’endpoint primario degli EA NPS, n (%): Ansiaa Depressionea Senso distranezzaa Ostilità Agitazioneb | 5 (0,5) 6 (0,6) 0 0 25 (2,4) | 4 (0,4) 4 (0,4) 1 (0,1) 0 29 (2,9) | 6 (0,6) 7 (0,7) 0 0 21 (2,1) | 2 (0,2) 6 (0,6) 0 0 22 (2,2) |
| Coorte psichiatrica N=4074 | ||||
| Vareniclina | Bupropione | NRT | Placebo | |
| Aggressivitàb Delirib Allucinazionib Ideazioneomicidab Maniab Panicob Paranoiab Psicosib Comportamento suicidariob Ideazionesuicidariab Suicidio portato a termineb | 14 (1,4) 1 (0,1) 5 (0,5) 0 7 (0,7) 7 (0,7) 1 (0,1) 4 (0,4) 1 (0,1) 5 (0,5) 0 | 9 (0,9) 1 (0,1) 4 (0,4) 0 9 (0,9) 16 (1,6) 0 2 (0,2) 1 (0,1) 2 (0,2) 0 | 7 (0,7) 1 (0,1) 2 (0,2) 0 3 (0,3) 13(1,3) 0 3 (0,3) 0 3 (0,3) 0 | 8 (0,8) 0 2 (0,2) 0 6 (0,6) 7 (0,7) 2 (0,2) 1 (0,1) 1 (0,1) 2 (0,2) 0 |
| Endpoint composito degli EANPS di intensità severa, n (%) | 14 (1,4) | 14 (1,4) | 14 (1,4) | 13 (1,3) |
EA, evento avverso; aGrado= EA di intensità severa; bGrado= EA di intensità moderata e severa; NRT=terapia sostitutiva a base di nicotina in cerotto
Un maggior numero di eventi è stato segnalatonei pazienti di ciascun gruppo di trattamento della coorte psichiatrica rispetto alla coorte non psichiatricae l’incidenza di eventi nell’endpoint composito era più alta per ciascuno dei trattamenti attivi rispetto al placebo. Tuttavia, l’uso di vareniclina, bupropione e NRT nella coorte psichiatrica non era associatoadun incremento significativo del rischiodi eventi avversi NPSdell’endpoint primario composito rispetto al placebo (gli IC al 95%includevano il valorezero).
Nella coortepsichiatrica, lapercentualedi soggetti conideazionee/o comportamento suicidarioin base allaColumbia-SuicideSeverityRating Scale (C-SSRS) era simile tra il gruppo vareniclina e il gruppo placebo durante il trattamento e il follow-up senza trattamento, come mostrato nella tabella seguente:
| Coorte psichiatrica N=4074 | ||||
| Vareniclina N=1026 n (%) | Bupropione N=1017 n (%) | NRT N=1016 n (%) | Placebo N=1015 n (%) | |
| Durante il trattamento | ||||
| Numerovalutato | 1017 | 1012 | 1006 | 1006 |
| Comportamento e/o ideazione suicidaria | 27 (2,7) | 15 (1,5) | 20 (2,0) | 25 (2,5) |
| Comportamento suicidario | 0 | 1 (0,1) | 0 | 2 (0,2) |
| Ideazione suicidaria | 27 (2,7) | 15 (1,5) | 20 (2,0) | 25 (2,5) |
| Durante il follow-up | ||||
| Numero valutato | 833 | 836 | 824 | 791 |
| Comportamento e/o ideazione suicidaria | 14 (1,7) | 4 (0,5) | 9 (1,1) | 11 (1,4) |
| Comportamento suicidario | 1 (0,1) | 0 | 1 (0,1) | 1 (0,1) |
| Ideazione suicidaria | 14 (1,7) | 4 (0,5) | 9 (1,1) | 11 (1,4) |
NRT=terapia sostitutiva a base di nicotina in cerotto
Non sono stati riferiti suicidiportati a termine nella coorte psichiatrica.
Gli eventi avversi più comunemente segnalati nei soggetti trattati con vareniclinain questo studio erano analoghi a quelli osservati negli studi pre-marketing.
In entrambe le coorti,il trattamento con vareniclina ha dimostrato superiorità statistica per l’astinenza confermata dal livello diCOdalla settimana 9 alla settimana12 e dalla settimana9 alla settimana24 rispetto abupropione, cerottoalla nicotina eplacebo (vedere la tabella sottostante).
I risultati principali di efficacia sono riassunti nella tabella seguente:
Coorte non psichiatrica Coorte psichiatrica CA 9-12 n/N (%) Vareniclina 382/1005 (38,0%) 301/1032 (29,2%) Bupropione 261/1001 (26,1%) 199/1033 (19,3%) NRT 267/1013 (26,4%) 209/1025 (20,4%) Placebo 138/1009 (13,7%) 117/1026 (11,4%) Confronto tra i trattamenti:odds ratio (95% IC), valore p Vareniclina vs placebo 4,00 (3,20-5,00), P<0,0001 3,24 (2,56-4,11) , P<0,0001 Bupropionevs placebo 2,26 (1,80-2,85) , P<0,0001 1,87 (1,46-2,39) , P<0,0001 NRT vs placebo 2,30 (1,83-2,90) , P<0,0001 2,00 (1,56-2,55) , P<0,0001 Vareniclinavs bupropione 1,77 (1,46-2,14) , P<0,0001 1,74 (1,41-2,14) , P<0,0001 Vareniclinavs NRT 1,74 (1,43-2,10) , P<0,0001 1,62 (1,32-1,99) , P<0,0001 CA 9-24 n/N (%) Vareniclina 256/1005 (25,5%) 189/1032 (18,3%) Bupropione 188/1001 (18,8%) 142/1033 (13,7%) NRT 187/1013 (18,5%) 133/1025 (13,0%) Placebo 106/1009 (10,5%) 85/1026 (8,3%) Confronto tra i trattamenti:odds ratio (95% IC), valore p Vareniclinavs placebo 2,99 (2,33-3,83), P<0,0001 2,50 (1,90-3,29) , P<0,0001 Bupropionevs placebo 2,00 (1,54-2,59), P<0,0001 1,77 (1,33-2,36) , P<0,0001 NRT vs Placebo 1,96 (1,51-2,54), P<0,0001 1,65 (1,24-2,20), P=0,0007 Vareniclinavs bupropione 1,49 (1,20-1,85) P=0,0003 1,41 (1,11-1,79), P=0,0047 Vareniclinavs NRT 1,52 (1,23-1,89), P=0,0001 1,51 (1,19-1,93), P=0,0008 CA = percentualedi astinenza continua; IC=intervallo di confidenza; NRT=terapia sostitutiva a base di nicotina in cerotto
Sicurezza neuropsichiatricaMeta-analisi e studi osservazionalisulla sicurezza neuropsichiatrica Le analisi dei dati degli studi clinicinon hanno evidenziato un aumentodi rischio di eventi neuropsichiatrici gravi con vareniclina rispetto al placebo. Inoltre, studi osservazionali indipendenti non hanno supportato un aumentodi rischio di eventi neuropsichiatrici gravineipazienti trattati con vareniclina rispetto ai pazienti ai quali era stata prescritta terapia sostitutiva a base di nicotina (NRT)o bupropione.
Interruzione del trattamento La percentuale di interruzione del trattamento a causa di reazioni avverse è stata dell’11,4% per vareniclina rispetto al 9,7% per il placebo. In questo gruppo, le percentuali di interruzione a causa delle reazioni avverse più comuni nei pazienti in trattamento con vareniclina sono state le seguenti:
nausea (2,7% versus 0,6% per il placebo), cefalea (0,6% versus1,0% per il placebo), insonnia (1,3% versus1,2% per il placebo) e sogni anormali (0,2% versus0,2% per il placebo).
Analisi delle sperimentazionicliniche:
Una metanalisi di 5studi clinicirandomizzati, in doppio cieco, controllati verso placebo, che includeva1907pazienti(1130 vareniclina, 777 placebo),è stata condotta per valutare l’ideazione e il comportamento suicida in base alla Columbia-Suicide Severity Rating Scale (C-SSRS). Questa metanalisi includeva uno studio (N=127)di pazienti con storiadi schizofrenia o disturbo schizoaffettivo e un’altra sperimentazione (N=525) in pazienti con storiadi depressione. I risultati non hanno evidenziatoun aumento dell’incidenza dell’ideazionee/o del comportamento suicidain pazienti trattati con vareniclina rispetto ai pazienti trattati con placebo, come mostrato nella tabella sottostante. Dei 55pazienti che hanno riferito ideazione o comportamento suicida, 48 (24 vareniclina, 24 placebo) provenivano dai due studi che avevano arruolato pazienti con storiadi schizofrenia/disturbo schizoaffettivoo depressione. Pochi pazienti hanno riferito questi eventi negli altre tre studi clinici (4 vareniclina, 3 placebo).
Numero di pazienti e rischio relativo (RR) per l’ideazione e/o il comportamento suicida riferiti in base alla C-SSRS da una metanalisi di 5 sperimentazioni cliniche che confrontavano vareniclina verso placebo:
| Vareniclina (N=1130) | Placebo (N=777) | |
| Pazienti con ideazione e/o comportamento suicida* [n(%)]** | 28 (2,5) | 27 (3,5) |
| Anni-paziente di esposizione | 325 | 217 |
| RischioRelativo#(RR; 95% IC) | 0,79 (0,46-1,36) |
* Di questi, un paziente in ciascun braccio di trattamento ha riportatocomportamento suicida ** Pazienti con eventi fino a 30 giorni dopo il trattamento; % non ponderate per studio # RR dei tassi di incidenza per 100 anni paziente
È stata condotta una metanalisi di 18studi cliniciin doppio cieco, randomizzati, controllativerso placebo per valutare la sicurezza neuropsichiatrica di vareniclina. Queste sperimentazioni includevano i 5studi clinici sopra descritti che utilizzavano la C-SSRSe un totale di 8521 pazienti(5072 vareniclina, 3449 placebo), alcuni dei quali avevano patologie psichiatriche.I risultati hanno mostrato un’incidenza simile di eventi avversi neuropsichiatricicombinati, diverse dai disturbidel sonno, in pazienti trattati con vareniclina rispetto ai pazienti trattati con placebo, con un rischio relativo (RR) di 1,01 (95% IC: 0,89-1,15). I dati aggregati di questi18trial clinici hanno evidenziato un tasso di incidenza simile nelle singole categorie di eventi psichiatrici nei pazienti trattati con vareniclina rispetto ai pazienti trattati con placebo. La tabella seguente descrive le categorie di eventi avversi più frequentemente (≥1%) riportatiin relazione alla sicurezza psichiatrica, esclusi disturbi e disordinidel sonno.
Eventi avversi psichiatrici che si verificano in≥1% dei pazienti dai dati aggregatidi 18 sperimentazioni cliniche:
| Vareniclina (N=5072) | Placebo (N=3449) | |
| Disturbi e sintomi ansiosi | 253 (5,0) | 206 (6,0) |
| Alterazioni e disturbi da depressione | 179 (3,5) | 108 (3,1) |
| Disordini e disturbi dell’umore NCA* | 116 (2,3) | 53 (1,5) |
* NCA= Non Classificati Altrove I numeri in tabella, tra parentesi le percentuali, corrispondono al numero di pazienti che hanno riportato l’evento
Studi osservazionali
Quattro studi osservazionali, ciascuno comprendente da10.000a30.000 utilizzatori di vareniclina nell’analisiaggiustata, hanno confrontatoil rischio di eventi neuropsichiatrici gravi, comprese le ospedalizzazioni neuropsichiatriche e l’autolesionismo fatale e non fatale, in pazienti trattati con vareniclina rispetto ai pazienti ai quali era stataprescritta NRT obupropione. Tutti gli studi erano studi di coorte retrospettivi e includevano pazienti con e senza anamnesi psichiatrica.Tutti gli studi hanno utilizzato metodi statistici per controllare i fattori di confondimento(bias), compresa la prescrizione preferenziale di vareniclina ai pazienti più sani, nonostante ci sia la possibilità di fattori di confondimentoresidui.
Due degli studi non hanno trovato alcuna differenza nel rischio di ospedalizzazioni neuropsichiatriche tra gli utilizzatori di vareniclina e gli utilizzatori dei cerotti alla nicotina(Hazard Ratio [HR] 1,14; 95% Intervallo di confidenza[IC]: 0,56-2,34 nel primo studio e 0,76; 95% IC: 0,40-1,46 nel secondo studio). La potenza statistica per rilevare differenze in questi due studi era limitata. Il terzo studio non ha riportatoalcunadifferenzanel rischio di eventi avversi psichiatrici diagnosticati durante visita in pronto soccorso o ricovero ospedaliero tra gli utilizzatori di vareniclina e gli utilizzatori di bupropione (HR 0,85; 95% IC: 0,55-1,30). In base alle segnalazioni post-marketing, il bupropione potrebbe essere associatoadeventi avversi neuropsichiatrici.
Il quarto studio non ha evidenziato un rischio più elevato di autolesionismo fatale e non fatale (HR di 0,88; 95% IC: 0,52-1,49) in pazienti cui era stata prescritta vareniclinarispetto ai pazienti ai quali era stata prescritta NRT. L’occorrenzadi suicidio accertato è statararadurante i tre mesi seguenti l’inizio diqualsiasi trattamento farmacologico(due casi in 31.260 utilizzatori di vareniclina e sei casi in 81.545 utilizzatori di NRT).
Studio di coorte in gravidanza
Uno studio di coorte basato sulla popolazione ha messo a confrontoneonati esposti a CHAMPIX in utero(N=335) con neonati nati da madri fumatrici durante la gravidanza (N=78.412) e neonati nati da madri non fumatrici (N=806.438). In questo studio i neonati esposti a CHAMPIX in utero,rispetto ai neonati nati da madri fumatrici durante la gravidanza,hanno mostratopercentuali inferioridi malformazioni congenite (3,6% vs. 4,3%), di mortalità fetale (0,3% vs. 0,5%), di nascita pretermine (7,5% vs. 7,9%), crescita non al passo con l’età gestazionale (12,5% vs. 17,1%) e rottura prematura della membrana (3,6% vs. 5,4%).
Popolazione pediatrica
L’efficacia e la sicurezza di vareniclina sono state valutate in uno studio randomizzato, in doppio cieco, controllato con placebo su 312pazienti di età compresa tra 12 e 19anni, che avevano fumato in media almeno 5sigarette al giorno durante i 30giorni precedenti il reclutamento,e avevano un punteggio di almeno4 nel test di Fagerström per lla dipendenza danicotina. I pazienti sono stati stratificati per età (12-16anni e 17-19anni) e per peso corporeo (≤55kg e >55kg). Dopo due settimane di aumenti della dose, i pazienti randomizzati a ricevere vareniclinacon un peso corporeo >55kg hanno ricevuto 1mg due volte al giorno (gruppo trattato con alte dosi) o 0,5mg due volte al giorno (gruppo trattato con basse dosi), mentre i pazienti con peso corporeo ≤55kg hanno ricevuto 0,5mg due volte al giorno (gruppo trattato con alte dosi) o 0,5mg una volta al giorno (gruppo trattato con basse dosi). I pazienti hanno ricevuto il trattamento per 12settimane, seguitoda un periodo di non trattamento della durata di 40settimane, unitamente a counseling adeguato all’età per tutta la durata dello studio.
La seguente tabella dello studio pediatrico sopra riportato mostra un confronto tra le percentuali di astinenza continua (CA) relativa alle settimane 9-12, confermatadal test della cotinina urinaria, per l’intera popolazione dello studio (full analysis set, FAS) e per la popolazione di 12-17anni.
CA 9-12 (%) Complessiva Da 12 a 17anni n/N (%) n/N (%) Vareniclina ad alto dosaggio 22/109 (20,2%) 15/80 (18,8%) Vareniclina a basso dosaggio 28/103 (27,2%) 25/78 (32,1%) Placebo 18/100 (18,0%) 13/76 (17,1%) Confronti dei trattamenti Odds ratio in CA 9-12 (IC 95%) [valore p] Vareniclina ad alto dosaggio vs 1,18 (0,59-2,37) [0,6337] 1,13 (0,50-2,56) [0,7753] placebo Vareniclina a basso dosaggio vs 1,73(0,88-3,39) [0,1114] 2,28 (1,06-4,89) placebo [0,0347]* * Questo valore p non è considerato statisticamente significativo. I test previsti dalle procedure statistichesono stati interrotti dopo che il confronto tra il trattamento con vareniclina ad alto dosaggio e quello con placebo nello studio complessivo non ha raggiunto significatività statistica.
IC = intervallo di confidenza; N = numero di soggetti randomizzati;n = numero di soggetti che, ad ogni visita dalla settimana9 alla settimana12(incluse), ha riferito di non aver fumato e di non aver utilizzato altri prodotti contenenti nicotina dall’ultima visita dello studio/dall’ultimo contatto (sul Nicotine Use Inventory) e le cui dichiarazioni sono state confermate in una qualsiasi di queste visite da un test della cotinina urinaria.
5.2 Proprietà farmacocinetiche
Assorbimento
Le concentrazioni plasmatiche massime di vareniclina vengono raggiunte generalmente entro 3-4ore dalla somministrazione orale. A seguito di somministrazione orale di dosi multiple in volontari sani, le condizioni steady-state si raggiungono entro 4giorni. L’assorbimento dopo somministrazione orale è virtualmente completo e la disponibilità sistemica è elevata. La biodisponibilità orale di vareniclina non è modificata dal cibo o dal momento della somministrazione.
Distribuzione
Vareniclina si distribuisce nei tessuti, incluso il cervello. Il volume apparente di distribuzione è stato in media di 415litri (%CV=50) allo steady-state. Il legame di vareniclina con le proteine plasmatiche è basso (≤20%) ed è indipendente sia dall’età sia dalla funzionalità renale. Nei roditori, vareniclina viene trasferita attraverso la placenta e viene escreta nel latte materno.
Biotrasformazione
Vareniclina viene sottoposta ad un metabolismo minimo con il 92% della dose escreta immodificata nelle urine e meno del 10% eliminato sotto forma di metaboliti. I metaboliti minori nelle urine includono vareniclina N-carbamoil-glucuronide e idrossi-vareniclina. Vareniclina in circolo rappresenta il 91% del materiale farmaco-correlato. I metaboliti minori in circolo includono vareniclina N-carbamoil-glucuronide e N-glucosilvareniclina.
Gli studi in vitro dimostrano che vareniclina non inibisce gli enzimi del citocromo P450 (IC50> 6.400ng/ml). Gli enzimi P450 testati per l’inibizione sono: 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 e 3A4/5. Inoltre, negli epatociti umani in vitroè stato dimostrato che vareniclina non induce l’attività degli enzimi del citocromo P450 1A2 e 3A4. Pertanto, è improbabile che vareniclina alteri la farmacocinetica di composti che vengono principalmente metabolizzati dagli enzimi del citocromo P450.
Eliminazione
L’emivita di eliminazione di vareniclina è di circa 24ore. L’eliminazione renale di vareniclina avviene principalmente attraverso la filtrazione glomerulare insieme alla secrezione tubulare attiva mediante il trasportatore cationico organico OCT2 (vedere paragrafo 4.5).
Linearità/non linearità
Vareniclina presenta una cinetica lineare quando somministrata in dose singola (da 0,1 a 3mg) o in dosi ripetute (da 1 a 3mg/die).
Farmacocinetica in particolari popolazioni di pazienti
Non vi sono differenze clinicamente significative nella farmacocinetica di vareniclina in relazione ad età, razza, sesso di appartenenza, abitudine al fumo o uso di medicinali concomitanti, come dimostrato dagli studi specifici di farmacocinetica e dalle analisi di farmacocinetica di popolazione. Compromissione epatica A causa dell’assenza di un metabolismo epatico significativo, la farmacocinetica di vareniclina non deve essere modificata in pazienti con compromissione epatica (vedere paragrafo 4.2).
Compromissione renale La farmacocinetica di vareniclina è risultata immodificata in soggetti con compromissione renale lieve (clearance della creatinina > 50ml/min e ≤80ml/min). In pazienti con compromissione renale moderata (clearance della creatinina ≥30ml/min e ≤50ml/min), l’esposizione a vareniclina è aumentata di 1,5 volte rispetto ai soggetti con normale funzionalità renale (clearance della creatinina > 80ml/min). In soggetti con severa compromissione renale (clearance della creatinina < 30ml/min), l’esposizione avareniclina è aumentata di 2,1 volte. In soggetti che si trovano nella fase terminale della malattia renale (ESRD), vareniclina è stata eliminata in modo efficace mediante emodialisi (vedere paragrafo 4.2).
Anziani La farmacocinetica di vareniclina in pazienti anziani con normale funzionalità renale (età 65-75 anni) è simile a quella dei soggetti adulti più giovani (vedere paragrafo 4.2). Per i pazienti anziani con funzionalità renale ridotta si rimanda al paragrafo 4.2.
Popolazione pediatrica La farmacocinetica di vareniclina in dose singola e in dosi multiple è stata studiata in pazienti pediatrici di età compresa tra 12 e 17 anni (inclusi) ed è risultata quasi proporzionale alla dose, per quanto riguarda l’intervallo di dose giornaliero studiato da 0,5mg a 2mg. L’esposizione sistemica allo steady statenei pazienti adolescenti di peso>55kg, valutata in base alla AUC (0-24), è risultata paragonabile a quella osservata alle stesse dosi nella popolazione adulta. Dopo somministrazione di 0,5mgdue volte al giorno, l’esposizione giornaliera allo steady statedi vareniclina era, in media, più elevata (di circa il 40%) nei pazienti adolescenti con peso corporeo ≤55kg rispetto a quella riscontrata nella popolazione adulta. Non è raccomandato l’uso di CHAMPIX nei pazienti pediatrici, poiché la sua efficacia in questa popolazione non è stata dimostrata(vedere paragrafi4.2e 5.1).
5.3 Dati preclinici di sicurezza
I dati non-clinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di safety pharmacology, tossicità a dosi ripetute, genotossicità, fertilità e sviluppo embrio-fetale. Nei ratti maschi trattati per 2 anni con vareniclina, è stato osservato un aumento dose-correlato nell’incidenza di ibernoma (tumore del grasso bruno). Nella prole di ratte gravide trattate con vareniclina sono state osservate riduzioni della fertilità ed incrementi nella risposta di soprassalto allo stimolo acustico (vedere paragrafo 4.6). Questi effetti sono stati osservati solo con esposizioni ritenute sufficientemente al di sopra della massima esposizione nell’uomo e ciò ne indica la scarsa rilevanza per l’uso clinico. I dati non-clinici indicano che vareniclina possiede proprietà di rinforzo nonostante abbia una potenza inferiore a quella della nicotina. Negli studi clinici condotti sull’uomo, vareniclina ha evidenziato un basso potenziale di abuso.
6 INFORMAZIONI FARMACEUTICHE
6.1 Eccipienti
Nucleo della compressa
Cellulosa microcristallina Calcio idrogeno fosfato anidro Sodio croscarmelloso Silice colloidale anidra Magnesio stearato Rivestimento della compressa
Ipromellosa Titanio diossido (E171) Macrogol400 Triacetina
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
Flaconi: 2 anni. Blister: 3 anni.
6.4 Speciali precauzioni per la conservazione
Blister: Conservare a temperatura inferiore a 30° C. Flacone in HDPE: Questo medicinale non richiede alcuna speciale condizione di conservazione.
6.5 Natura e contenuto della confezione
Confezioni di mantenimento Blister PCTFE/PVC con lamina di rivestimento in alluminio contenente 28 compresse rivestite con film da 0,5mg in confezionamento secondario di cartone termosaldato.
Blister PCTFE/PVC con lamina di rivestimento in alluminio contenente 56 compresse rivestite con film da 0,5mg in confezionamento secondario di cartone termosaldato.
Flaconein polietilene ad alta densità (HDPE) con chiusura in polipropilene a prova di bambino ed un sigillo ad induzione costituito da un foglio in alluminio/polietilene contenente 56 compresse rivestite con film da 0,5mg.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Istruzioni per l’uso e la manipolazione
Nessuna istruzione particolare.
7 Titolare dell’autorizzazione all’immissione in commercio
Pfizer Europe MA EEIG Boulevard de la Plaine 17 1050 Bruxelles Belgio
8 Numeri delle autorizzazioni all’immissione in commercio
EU/1/06/360/001 EU/1/06/360/006 EU/1/06/360/007
9 Data della prima autorizzazione/Rinnovo dell’autorizzazione
Data della prima autorizzazione: 26 settembre 2006 Data dell’ultimo rinnovo: 29 giugno 2016
10 Data di revisione del testo
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia Europea dei Medicinali: https://www.ema.europa.eu. 1. DENOMINAZIONE DEL MEDICINALE
CHAMPIX 1mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni compressa rivestita con film contiene 1mg di vareniclina (come tartrato)
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compresse rivestite con filmdi 5mm x 10mm..
Compresse di colore blu chiaro a forma di capsula, biconvesse e con la scritta “Pfizer”incisa su un lato e “CHX 1,0” sull’altro.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
CHAMPIX è indicato per la cessazione dell’abitudine al fumo negli adulti.
4.2 Posologia e modo di somministrazione
Posologia La dose raccomandata di vareniclina è 1mg due volte al giorno dopo una settimana diaumenti della dose effettuati secondo il seguente schema:
| Giorni 1–3: | 0,5mg una volta al giorno |
| Giorni 4 –7: | 0,5mg due volte al giorno |
| Giorno 8 –fine del trattamento: | 1mg due volte al giorno |
Il paziente deve stabilire una data per smettere di fumare. Il trattamento con CHAMPIX deve iniziare generalmente 1-2 settimane prima di questa data (vedere paragrafo 5.1). I pazienti devono essere trattati con CHAMPIX per 12 settimane.
Per i pazienti che hanno smesso di fumare con successo alla fine della 12asettimana, si può prendere in considerazione un ulteriore ciclo di trattamento di 12 settimane con CHAMPIX alla dose di 1mg due volte al giorno per il mantenimento dell’astinenza (vedere paragrafo 5.1).
Per i pazienti che non sono in grado o non sono disposti a smettere di fumare repentinamente, si deve prendere in considerazione un approccio graduale alla cessazione dell’abitudine al fumo. I pazienti devono ridurre l’abitudine al fumo durante le prime 12 settimane di trattamento e smettere entro la fine di questo periodo.I pazienti devono continuare ad assumere CHAMPIX per ulteriori 12 settimane per un totale di 24 settimane di trattamento (vedere paragrafo 5.1).
I pazienti che sono motivati, ma che non sono riusciti a smettere di fumare durante la precedente terapia con CHAMPIX, o che hanno ripreso a fumare dopo il trattamento, possono trarre beneficio da un altro tentativo di cessazione con CHAMPIX (vedere paragrafo 5.1).
Nei pazienti che non tollerano le reazioni avverse di CHAMPIX la dose può essere ridotta temporaneamente o in modo permanente a 0,5mg due volte al giorno. Nel corso della terapia per la cessazione dell’abitudine al fumo, il rischio di ricaduta è alto nel periodo immediatamente successivo alla fine del trattamento. Nei pazienti ad alto rischio di ricaduta, si può prendere in considerazione una riduzione graduale della dose (vedere paragrafo 4.4).
Anziani Non è necessario un aggiustamento del dosaggio nei pazienti anziani (vedere paragrafo 5.2). Poiché una riduzione della funzionalità renale è più probabile nei pazienti anziani, il medico prescrittore deve prendere in considerazione le condizioni renali dei pazienti anziani.
Compromissione renale Non è necessario un aggiustamento del dosaggio nei pazienti con compromissione renale da lieve (clearance della creatinina > 50ml/min e ≤80ml/min) a moderata (clearance della creatinina ≥ 30ml/min e ≤50ml/min).
Nei pazienti con compromissione renalemoderata che presentano reazioni avverse non tollerate la dose può essere ridotta a 1mg una volta al giorno.
Nei pazienti con compromissione renale severa (clearance della creatinina < 30ml/min) la dose raccomandata di CHAMPIX è di 1mg una volta al giorno. La somministrazione deve iniziare alla dose di 0,5mg una volta al giorno per i primi 3 giorni, per poi essere aumentata ad 1mg una volta al giorno. A causa dell’esperienza clinica insufficiente con CHAMPIX in pazienti che si trovano nella fase terminale della malattia renale, il trattamento non è raccomandato in questa popolazione di pazienti (vedere paragrafo 5.2).
Compromissione epatica Non è necessario un aggiustamento del dosaggio nei pazienti con compromissione epatica (vedere paragrafo 5.2).
Popolazione pediatrica Non è raccomandato l’uso di CHAMPIX nei pazienti pediatrici, poiché la sua efficacia in questa popolazione non è stata dimostrata(vedere paragrafi5.1 e 5.2).
Modo di somministrazione
CHAMPIX è per uso orale e le compresse devono essere deglutite intere con acqua. CHAMPIX può essere assunto a stomaco pieno o vuoto.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni di impiego
Effetto della cessazione dell’abitudine al fumo Le modificazioni fisiologiche che derivano dalla cessazione dell’abitudine al fumo, con o senza trattamento conCHAMPIX, possono alterare la farmacocinetica o la farmacodinamica di alcuni medicinaliper i quali può essere necessario un aggiustamento del dosaggio (ad esempio teofillina, warfarin e insulina). Poiché il fumo induce il citocromo CYP1A2, la cessazione dell’abitudine al fumo può determinare un incremento dei livelli plasmatici dei substrati del CYP1A2.
Sintomi neuropsichiatrici Alterazioni del comportamento o del pensiero, ansia, psicosi, oscillazioni dell’umore, comportamento aggressivo, depressione, idee suicide e comportamento suicidario e tentativi di suicidio sono stati segnalati in pazienti che hanno cercato di smettere di fumare con CHAMPIX nella fase successiva alla commercializzazione del prodotto. È stato condotto un ampio studio randomizzato, in doppio cieco, controllato con farmaco attivo e con placebo per mettere a confronto il rischio di eventi neuropsichiatrici gravi in pazienti con e senza anamnesi psichiatrica trattati per la cessazione dell’abitudine al fumo con vareniclina, bupropione, terapia sostitutiva a base di nicotina (NRT, Nicotine Replacement Therapy) in cerotto o placebo. L’endpoint primario di sicurezza era un composito degli eventi avversi neuropsichiatrici che sono stati segnalati durante l’esperienza post-marketing.
L’uso di vareniclina in pazienti con o senza storia di malattia psichiatrica non era associato a un rischio aumentato degli eventi avversi neuropsichiatrici gravi dell’endpoint primario composito rispetto al placebo (vedere paragrafo 5.1 Proprietà farmacodinamiche–Studio in soggetti con e senza storia di malattia psichiatrica).
L’umore depresso, raramente associato a ideazione suicidariae tentativi di suicidio, può essere un sintomo della sospensione di nicotina.
I medici devono essere consapevoli della possibile insorgenza di sintomi neuropsichiatrici gravi in pazienti che cercano di smettere di fumare con o senza trattamento. Nel caso in cui si verifichino gravi sintomi neuropsichiatrici durante il trattamento con vareniclina, i pazienti devono interrompere la vareniclina immediatamente e contattare un medicoper la ri-valutazione del trattamento.
Storia di malattie psichiatriche
La cessazione dell’abitudine al fumo, con o senza farmacoterapia, è stata associata ad un’esacerbazione di patologie psichiatriche preesistenti (ad esempio depressione).
Gli studi su CHAMPIX sulla cessazione dell’abitudine al fumo hanno fornito dati in pazienti con una storia di malattie psichiatriche (vedere paragrafo5.1).
In una sperimentazione clinica sulla cessazione dell’abitudine al fumo, eventi avversi neuropsichiatrici sono stati riferiti più frequentemente in pazienti con una storia di disturbi psichiatrici rispetto a quelli senza anamnesi psichiatrica, indipendentemente dal trattamento (vedere paragrafo 5.1).
È necessario fare attenzione nei pazienti con una storia di malattia psichiatrica e i pazienti devono essere consigliati di conseguenza.
Crisi convulsive Nel corso di sperimentazioni cliniche e nella fase post-marketing sono stati riportati casi di crisi convulsive in pazienti trattati con CHAMPIX, con o senza storia di crisi convulsive. CHAMPIX deve essere usato con cautela nei pazienti con storia di crisi convulsive o in altre condizioni che potrebbero abbassare la soglia epilettica.
Interruzione del trattamento Alla fine del trattamento, l’interruzione di CHAMPIX è stata associata ad un aumento di irritabilità, desiderio compulsivo di fumare, depressione e/o insonnia in fino al 3% dei pazienti. Di conseguenza il medico prescrittore deve informare il paziente e discutere o considerare la necessità di una riduzione graduale della dose.
Eventi cardiovascolari I pazienti che assumono CHAMPIX devono sapere che devono informare il medico di nuovi sintomi cardiovascolari o di un loro peggioramento e che, nel caso manifestino segni e sintomi di infarto del miocardio o di ictus, devono consultare immediatamente un medico.(vedere paragrafo 5.1).
Reazioni di ipersensibilità Nella fase post-marketing, in pazienti trattati con vareniclina, sono stati riportati casi di reazioni di ipersensibilità incluso angioedema. I segni clinici hanno incluso gonfiore di viso, bocca (lingua, labbra e gengive), collo (gola e laringe) ed estremità. Sono stati riportati casi di angioedema con pericolo di vita per il paziente e che hanno richiesto un urgente intervento medico a causa di una compromissione respiratoria. I pazienti nei quali si presentano questi sintomi devono interrompere il trattamento con vareniclina e contattareimmediatamente un operatore sanitario.
Reazioni cutanee Nella fase post-marketing, in pazienti in trattamento con vareniclina ci sono state anche segnalazioni di reazioni cutanee rare ma severe, incluse la Sindrome di Stevens-Johnson e l’eritema multiforme. Poiché queste reazioni cutanee possono costituire un pericolo di vita per il paziente, i pazienti devono interrompere il trattamento alla prima comparsa dei sintomi di rash cutaneo o di reazioni cutanee e contattare immediatamente un operatore sanitario.
Informazioni sugli eccipienti
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per ciascuna compressa, cioè essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali ed altre forme di interazione
Sulla base delle caratteristichedi vareniclina e dell’esperienza clinica ad oggi disponibile, CHAMPIX non presenta interazioni clinicamente significative con altri medicinali. Non è raccomandato un aggiustamento del dosaggio di CHAMPIX o dei medicinali co-somministrati di seguito elencati.
Gli studi in vitro indicano che è improbabile che vareniclina alteri la farmacocinetica dei composti che vengono principalmente metabolizzati dagli enzimi del citocromo P450.
Inoltre, poiché il metabolismo di vareniclina rappresenta meno del 10% della sua clearance, è improbabile che i farmaci che notoriamente agiscono sul sistema del citocromo P450 alterino la farmacocinetica di vareniclina (vedere paragrafo 5.2) e pertanto in questi casi non è necessario un aggiustamento del dosaggio di CHAMPIX.
Gli studi in vitrodimostrano che vareniclina alle concentrazioni terapeutiche non inibisce nell’uomo le proteine renali di trasporto. Pertanto, è improbabile che la vareniclina alteri l’effetto dei farmaci eliminati attraverso la secrezione renale (ad esempio metformina –vedere di seguito).
Metformina
Vareniclina non ha alterato la farmacocinetica di metformina. Metformina non ha avuto effetti sulla farmacocinetica di vareniclina.
Cimetidina
La co-somministrazione di cimetidina e vareniclina ha aumentato l’esposizione sistemica di vareniclina del 29% a causa di una riduzione della clearance renale di vareniclina. Non si raccomanda un aggiustamento di dosaggio in caso di co-somministrazione di cimetidina in soggetti con funzionalità renale normale o in pazienti con compromissione renale da lieve a moderata. In pazienti con compromissione renalesevera, l’uso concomitante di cimetidina e vareniclina deve essere evitato.
Digossina
Vareniclina non ha alterato la farmacocinetica di digossina allo steady-state.
Warfarin
Vareniclina non ha alterato la farmacocinetica di warfarin. Il tempo di protrombina (INR) non è stato alterato dalla vareniclina. La stessa cessazione dell’abitudine al fumo può determinare alterazioni della farmacocinetica di warfarin (vedere paragrafo 4.4.). Alcolici I dati clinici su una potenziale interazione tra alcoole vareniclina sono limitati.Ci sono state segnalazioni post-marketing di aumento degli effetti tossici dell’alcool in pazienti trattati con vareniclina. Una relazione causale tra questi eventi e vareniclinanon è stata stabilita.
Uso con altre terapie per la cessazione dell’abitudine al fumo
Bupropione Vareniclina non ha alterato la farmacocinetica di bupropione allo steady-state.
Terapia sostitutiva a base di nicotina (NRT) Quando vareniclina e la NRT per via transdermica sono state somministrate insieme a soggetti fumatori per 12giorni, è stata osservata una riduzione statisticamente significativa della pressione media sistolica (media 2,6mmHg) misurata l’ultimo giorno dello studio. In questo studio, l’incidenza di nausea, cefalea, vomito, capogiro, dispepsia e stanchezza è stata superiore per la combinazione vareniclina ed NRT rispetto alla sola NRT.
La sicurezza e l’efficacia di CHAMPIX in combinazione conaltre terapie per la cessazione dell’abitudine al fumo non è stata studiata.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
Un moderato numero di dati sulledonne in gravidanza ha dimostrato che vareniclina non causa malformazioni o tossicità fetale/neonatale (vedere paragrafo 5.1).
Gli studi sugli animali hanno mostrato una tossicità riproduttiva (vedere paragrafo 5.3). A scopo precauzionale, è preferibile evitare l’uso di vareniclina durante la gravidanza (vedere paragrafo 5.1).
Allattamento Non è noto se vareniclina viene escreta nel latte materno. Gli studi condotti su animali suggeriscono che vareniclina viene escreta nel latte materno. La decisione se continuare/interrompere l’allattamento con latte maternoo continuare/interrompere la terapia con CHAMPIX deve essere presa tenendo in considerazione il beneficio dell’allattamento per il bambino ed il beneficio della terapia con CHAMPIX per la donna.
Fertilità Non ci sono dati clinici sugli effetti della vareniclina sulla fertilità.
I dati non clinici non mostrano rischi per l’uomo, sulla base degli studi di fertilità standard su maschi e femmine effettuati nei topi (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
CHAMPIX può alterare in modo trascurabile o lieve la capacità di guidare veicoli o di usare macchinari. CHAMPIX può causare capogiri,sonnolenza e perdita di coscienza transitoria, e pertanto può alterare la capacità di guidare veicoli e utilizzare macchinari. Si consiglia ai pazienti di non guidare, utilizzare macchinari complessi o intraprendere attività potenzialmente pericolose fino a quando non sia noto se questo medicinale altera la capacità di svolgere queste attività.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza La cessazione dell’abitudine al fumo con o senza trattamento è associata a diversi sintomi. Ad esempio, in pazienti che cercano di smettere di fumare sono stati riportati stati d’animo disforico o umore depresso; insonnia, irritabilità, frustrazione o rabbia; ansia, difficoltà di concentrazione; irrequietezza; riduzione della frequenza cardiaca; aumento dell’appetito o aumento di peso. Non è stato fatto un tentativo né relativamente al disegno degli studi né per quanto concerne l’analisi degli studi con CHAMPIX per distinguere le reazioni avverse associate al trattamento con il farmaco in studio da quelli possibilmente associati alla sospensione di nicotina.Le reazioni avverse si basano sulla valutazione dei dati distudi pre-marketing di fase 2 e 3 e sono aggiornate in base ai dati combinati di 18studi controllati con placebo pre-e post-marketing, comprendenti circa 5.000pazienti trattati con vareniclina.
In pazienti trattati con la dose raccomandata di 1mg due volte al giorno, dopo un periodo iniziale di aumento graduale della dose l’evento avverso più comunemente segnalato è stato la nausea (28,6%). Nella maggior parte dei casi la nausea si è verificata nella fase iniziale del periodo di trattamento, è stata di severità da lieve a moderata ed ha raramente comportato l’interruzione del trattamento.
Tabelladelle reazioni avverse Nella tabella sottostante tutte le reazioni avverse che si sono verificate con un’incidenza superiore al placebo sono elencate secondo la calssificazione per sistemi e organi e frequenza (molto comune (≥1/10), comune (≥1/100 a <1/10), non comune (≥1/1.000 a ≤1/100) e raro (≥1/10,000 a <1/1,000)). All’interno di ogni gruppo di frequenza, gli effetti indesiderati sono elencati in ordine di gravità decrescente.
| Classificazione persistemie Organi | Reazioni avverse da farmaco |
| Infezioni e infestazioni | |
| Molto comune | Nasofaringite |
| Comune | Bronchite, sinusite |
| Non comune | Infezioni micotiche, infezioni virali |
| Disturbi del sistema emolinfopoietico | |
| Raro | Diminuzione della conta piastrinica |
| Disturbi del metabolismo e della nutrizione | |
| Comune | Aumento ponderale, riduzione dell’appetito, aumento dell’appetito |
| Non comune | Iperglicemia |
| Raro | Diabete mellito, polidipsia |
| Disturbi psichiatrici | |
| Molto comune | Alterazione dell’attività onirica, insonnia |
| Non comune | Ideazione suicidaria, aggressività, reazioni di panico, alterazioni del pensiero, irrequietezza, alterazioni degli stati d’animo, depressione*, ansia*, allucinazioni*, aumento della libido, calo della libido |
| Raro | Psicosi, sonnambulismo, comportamento suicidario, disforia, bradifrenia |
| Patologie del sistema nervoso | |
| Molto comune | Cefalea |
| Comune | Sonnolenza, capogiro, disgeusia |
| Non comune | Crisi convulsive, tremori, letargia, ipoestesia |
| Raro | Accidenti cerebrovascolari, ipertonia, disartria, alterazione della coordinazione, ipogeusia, alterazione del ritmo circadiano del sonno |
| Non nota | Perdita di coscienza transitoria |
| Patologie dell’occhio | |
| Non comune | Congiuntivite, dolore oculare |
| Raro | Scotoma, alterazione del colore della sclera, midriasi, fotofobia, miopia, aumento della lacrimazione |
| Patologie dell’orecchio e del labirinto | |
| Non comune | Tinnito |
| Patologie cardiache | |
| Non comune | Infarto del miocardio, angina pectoris, tachicardia, palpitazioni, aumento della frequenza cardiaca |
| Classificazione persistemie Organi | Reazioni avverse da farmaco |
| Raro | Fibrillazione atriale, depressione del segmento ST all’elettrocardiogramma, riduzione dell’ampiezza dell’onda T all’elettrocardiogramma |
| Patologie Vascolari | |
| Non comune | Aumento della pressione arteriosa, vampate di calore |
| Patologie respiratorie, toraciche e mediastiniche | |
| Comune | Dispnea, tosse |
| Non comune | Infiammazione delle vie respiratorie superiori, congestione delle vie aeree, disfonia, rinite allergica, irritazione alla gola, congestione sinusale, sindrome della tosse delle vie aeree superiori, rinorrea |
| Raro | Dolore laringeo, russare |
| Patologie gastrointestinali | |
| Molto comune | Nausea |
| Comune | Reflusso gastroesofageo, vomito, stipsi, diarrea, distensione addominale, dolore addominale, mal di denti, dispepsia, flatulenza, bocca secca |
| Non comune | Ematochezia, gastrite, alterazione delle abitudini intestinali, eruttazione, stomatite aftosa, doloregengivale |
| Raro | Ematemesi, feci alterate, lingua patinata |
| Patologie della cute e del tessuto sottocutaneo | |
| Comune | Rash, prurito |
| Non comune | Eritema, acne, iperidrosi, sudorazioni notturne |
| Raro | Reazioni cutanee severe, incluse Sindrome di Stevens-Johnsoned Eritema Multiforme, angioedema |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | |
| Comune | Artralgia, mialgia, mal di schiena |
| Non comune | Spasmi muscolari, dolore toracico muscoloscheletrico |
| Raro | Rigidità articolare, costocondrite |
| Patologie renali e urinarie | |
| Non comune | Pollachiuria, nicturia |
| Raro | Glicosuria, poliuria |
| Patologie dell’apparato riproduttivo e della mammella | |
| Non comune | Menorragia |
| Raro | Secrezione vaginale, disfunzioni sessuali |
| Patologie sistemiche e condizioni relative al sito di somministrazione | |
| Comune | Dolore toracico, affaticamento |
| Non comune | Disturbi al torace, sindrome simil-influenzale, piressia, astenia, malessere |
| Raro | Sensazione di freddo, cisti |
| Esami diagnostici | |
| Comune | Alterazione dei test di funzionalità epatica |
| Raro | Alterazione dei test sul liquido seminale, aumento della proteina C- reattiva, riduzione della calcemia |
| *Le frequenze sono stimate da uno studio di coorte osservazionale post-marketing |
Segnalazione delle reazioni avverse sospette La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale.Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’Allegato V. 4.9 Sovradosaggio
Non sono stati segnalati casi di sovradosaggio negli studi clinici condotti nella fase che ha preceduto la commercializzazione.
In caso di sovradosaggio, si devono avviare le necessarie misure standard di supporto.
E’ stato dimostrato che la vareniclinaè dializzabile in pazienti che si trovano nella fase terminale della malattia renale (vedere paragrafo 5.2); tuttavia, non vi è esperienza con la dialisi a seguito di sovradosaggio.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoriafarmacoterapeutica: Altri farmaci del sistema nervoso; farmaci usati nei disturbi da dipendenza;farmaci usati nella dipendenza da nicotina, codice ATC: NO7BA03
Meccanismo d’azione Vareniclina si lega con elevata affinità e selettività ai recettori nicotinici neuronali dell’acetilcolina α4β2, dove agisce come un agonista parziale, composto che possiede sia attività agonista, con un’efficacia intrinseca inferiore a quella della nicotina, che attività antagonista in presenza di nicotina.
Gli studi di elettrofisiologia in vitro e gli studi neurochimici in vivohanno dimostrato che vareniclina si lega ai recettori nicotinici neuronali dell’acetilcolina α4β2 e stimola l’attività mediata dai recettori, ma in misura significativamente inferiore rispetto alla nicotina. La nicotina compete per lo stesso sito di legame α4β2 nAChR per il quale vareniclina possiede una maggiore affinità. Pertanto, vareniclina può bloccare in modo efficace la capacità della nicotina di attivare appieno i recettori α4β2 ed il sistema dopaminergico mesolimbico, il meccanismo neuronale alla base del rinforzo e della gratificazione sperimentati con l’abitudine al fumo. La vareniclina è altamente selettiva e si lega al sottotipo del recettore α4β2 (Ki=0,15 nM) in misura più potente rispetto agli altri recettori nicotinici comuni (α3β4 Ki=84 nM, α7 Ki= 620 nM, α1βγδ Ki= 3.400 nM), o ai recettori e trasportatori non nicotinici (Ki > 1µM, ad eccezione dei recettori 5-HT3: Ki=350 nM).
Effetti farmacodinamici L’efficacia di CHAMPIX nella cessazione dell’abitudine al fumo è il risultato dell’attività agonista parziale della vareniclina a livello del recettore nicotinico α4β2 dove il suo legame produce un effetto sufficiente ad alleviare i sintomi del desiderio compulsivo e dell’astinenza (attività agonista), determinando contemporaneamente una riduzione degli effetti della gratificazione e del rinforzo dell’abitudine al fumo, impedendo il legame nicotinico ai recettori α4β2 (attività antagonista).
Efficacia e sicurezza clinica
Le terapie per la cessazione dell’abitudine al fumo hanno maggiore probabilità di successo in pazienti motivati a smettere di fumare e che ricevono consigli e supporto aggiuntivi.
L’efficacia di CHAMPIX nella cessazione dell’abitudine al fumo è stata dimostrata in 3 studi clinici che hanno coinvolto fumatori cronici (≥10 sigarette al giorno). Duemilaseicentodiciannove (2.619) pazienti sono stati trattati con CHAMPIX 1mg BID (aumento graduale della dose durante la prima settimana), 669 pazienti hanno ricevuto bupropione 150mg BID (anch’esso aumentato gradualmente) e 684 pazienti hanno ricevuto placebo.
Studi clinici di confronto Due identici studi clinici prospettici in doppio cieco hanno confrontato l’efficacia di CHAMPIX (1mg due volte al giorno), bupropione a rilascio prolungato (150mg due volte al giorno) e placebo nella cessazione dell’abitudine al fumo. In questi studi della durata di 52 settimane, i pazienti hanno ricevuto il trattamento per 12 settimane, seguite da una fase di 40 settimane senza trattamento.
L’endpoint primario dei due studi era costituito dalla Percentuale di Cessazione Continua di 4 settimane (4 week Continuous Quit Rate -4W-CQR) dalla 9aalla 12asettimana, confermata dal livello di monossido di carbonio (CO). L’endpoint primario per CHAMPIX ha dimostrato una superiorità statisticarispetto a bupropione e placebo.
Dopo la fase di 40 settimane senza trattamento, un endpoint secondario chiave per entrambi gli studi è stato la Percentuale di Astinenza Continua (Continuous Abstinence Rate -CA) alla 52asettimana. La CA è stata definita come la proporzione di tutti i soggetti trattati che non hanno fumato (neanche una tirata di sigaretta) dalla 9aalla 52asettimana e che non hanno presentato una misurazione di CO espirato >10 ppm. La 4W-CQR (dalla 9aalla 12asettimana) e la percentuale di CA (dalla 9aalla 52a settimana) relative agli studi 1 e 2 sono incluse nella seguente tabella:
| Studio 1 (n=1.022) | Studio 2 (n=1.023) | |||
| 4W CQR | CA sett. 9-52 | 4W CQR | CA sett. 9-52 | |
| CHAMPIX | 44,4% | 22,1% | 44,0% | 23,0% |
| Bupropione | 29,5% | 16,4% | 30,0% | 15,0% |
| Placebo | 17,7% | 8,4% | 17,7% | 10,3% |
| Odds ratio CHAMPIX versusplacebo | 3,91 p<0,0001 | 3,13 p<0,0001 | 3,85 p<0,0001 | 2,66 p<0,0001 |
| Odds ratio CHAMPIX versusbupropione | 1,96 p<0,0001 | 1,45 p = 0,0640 | 1,89 p<0,0001 | 1,72 p = 0,0062 |
Pazienti che hanno riportato effetti su desiderio compulsivo, astinenza e rinforzo dell’abitudine al fumo Attraverso gli Studi 1 e 2 durante il trattamento attivo, il desiderio compulsivo e l’astinenza dall’abitudine al fumo si sono ridotti significativamente nei pazienti randomizzati al trattamento con CHAMPIX rispetto al placebo. CHAMPIX ha inoltre ridotto significativamente rispetto al placebo gli effetti di rinforzo dell’abitudine al fumoche possono perpetuare il comportamento di abitudine al fumo in pazienti che fumano durante il trattamento. L’effetto di vareniclina su desiderio compulsivo, astinenza e rinforzo dell’abitudine al fumo non sono stati misurati durante la fase di follow-up a lungo termine senza trattamento.
Studio sul mantenimento dell’astinenza Il terzo studio ha valutato il beneficio di un ulteriore periodo di trattamento di 12 settimane con CHAMPIX sul mantenimento dell’astinenza. I pazienti in questo studio (n=1.927) hanno ricevuto CHAMPIX in aperto alla dose di 1mg due volte al giorno per 12 settimane. I pazienti che hanno smesso di fumare entro la 12asettimana sono stati poi randomizzati al trattamento con CHAMPIX (1mg due volte al giorno) o con placebo per ulteriori 12 settimane per una durata totale dello studio di 52 settimane.
L’endpoint principale dello studio era la percentuale di astinenza continua confermata dal livello di CO dalla 13aalla 24asettimana nella fase di trattamento in doppio cieco. Un endpointsecondario chiave è stato la percentuale di astinenza continua (CA) dalla 13aalla 52asettimana.
Questo studio ha dimostrato il beneficio di un ulteriore periodo di trattamento di 12 settimane con CHAMPIX 1mg due volte al giorno rispetto al placebo peril mantenimento della cessazione dell’abitudine al fumo;la superiorità rispetto al placebo per la CA si è mantenuta fino alla 52a. I risultati chiave sono riassunti nella seguente tabella:
Percentuali di astinenza continua in soggetti trattati con Champix rispetto al placebo CHAMPIX Placebo Differenza Odds ratio n=602 n=604 (95% IC) (95% IC) CA*sett. 13-24 70,6% 49,8% 20,8% 2,47 (15,4%- (1,95- 3,15) 26.2%)
CA*sett. 13-52 44,0% 37,1% 6,9% (1,4% 1,35 12,5%) (1,07 – 1,70) *CA: percentuale di astinenza continua
L’esperienza con CHAMPIX nella popolazione di etnia afro-americana è attualmente limitata per poterne determinare l’efficacia clinica.
Data di cessazione flessibile tra la 1ae la 5asettimana L’efficacia e la sicurezza di vareniclina sono state valutate nei fumatori ai quali era stata accordata la flessibilità di cessare il trattamento tra la 1ae la 5asettimana di trattamento. In questo studio di 24 settimane, c’è stato un periodo di trattamento sui pazienti di 12 settimane, seguito da una fase di follow-up di 12 settimane senza trattamento. La percentuale di cessazione continua di 4 settimane (4W-CQR) alla settimana 9-12 per vareniclina e placebo è stata rispettivamente del 53,9% e del 19,4% (differenza = 34,5%, IC a 95%: 27,0% -42,0%) e la percentuale di astinenza continua (CA) alla settimana 9-24 è stata del 35,2% (vareniclina) vs. 12,7% (placebo) (differenza = 22,5%, IC a 95%:
15,8% -29,1%). Ai pazienti che non vogliono o non riescono a fissare la data dicessazione entro le settimane 1-2, può essere proposto di iniziare il trattamento e quindi scegliere la propria data di cessazione individuale entro la 5asettimana.
Studio in soggetti ri-trattati con CHAMPIX:
CHAMPIX è stato valutato in uno studio controllato con placebo, in doppio cieco, su 494 pazienti che avevano precedentemente tentato di smettere di fumare con CHAMPIX, ma che non erano riusciti a smettere o hanno ripreso a fumare dopo il trattamento. Sono stati esclusi i soggetti che hanno presentato un evento avverso preoccupante durante il precedente trattamento. I soggetti sono stati randomizzati con rapporto 1:1 per ricevere CHAMPIX 1 mg 2 volte al giorno (N=249) o placebo (N=245) per un trattamento della durata di 12 settimane e successivamenteseguiti per 40 settimane dopo il trattamento. I pazienti inclusi in questo studio avevano assunto CHAMPIX in passato per tentare di smettere di fumare (per un trattamento della durata totale di almeno due settimane), almeno tre mesi prima dell’ingresso nello studio e avevano fumato per almeno quattro settimane.
I pazienti trattati con CHAMPIX hanno mostrato un tasso maggiore di astinenza confermata dal livello di CO dalla settimana 9 alla 12 e dalla settimana 9 alla 52 rispetto ai soggetti trattati con placebo. I risultati chiave sono riassunti nella tabella seguente:
Percentuali di astinenza continua in soggetti trattati con Champix rispetto al placebo CHAMPIX Placebo Odds ratio (IC 95%), n=249 n=245 valore p CA*sett. 9-12 45,0% 11,8% 7,08 (4,34-11,55), p<0,0001 CA*sett. 9-52 20,1% 3,3% 9,00 (3,97-20,41), p<0,0001 *CA: percentuale di astinenza continua
Approccio graduale alla cessazione dell’abitudine al fumo CHAMPIX è stato valutato in uno studio in doppio cieco, controllato con placebo, della durata di 52 settimane, su 1.510 soggetti che non erano in grado di o non erano disposti a smettere di fumare entro quattro settimane, ma erano disposti a ridurre gradualmente l’abitudine al fumo in un periodo di 12 settimane prima di smettere. I soggetti sono stati randomizzati a CHAMPIX 1 mg due volte al giorno (n=760) o a placebo (n=750) per 24 settimane e sono stati sottoposti a follow-up successivo al trattamento fino alla settimana 52. Ai soggetti è stato richiesto di ridurre il numero di sigarette fumate di almeno il 50% entro la fine delle prime quattro settimane di trattamento, con una ulteriore riduzione del 50% dalla settimana quattro alla settimana otto di trattamento, con l’obiettivo di raggiungere l’astinenza completa entro le prime 12 settimane. Dopo la fase iniziale di riduzione di 12 settimane, i soggetti hanno continuato il trattamento per altre 12 settimane. I soggetti trattati con CHAMPIX hanno mostrato una percentuale significativamente maggiore di astinenza continua rispetto alplacebo; i risultati chiave sono riassunti nella tabella seguente:
Percentuali di astinenza continua in soggetti trattati con Champix rispetto alplacebo CHAMPIX Placebo Odds ratio (IC 95%), n=760 n=750 valore p CA* sett. 15-24 32,1% 6,9% 8,74 (6,09-12,53) p<0,0001 CA* sett. 21-52 27,0% 9,9% 4,02 (2,94-5,50) p<0,0001 *CA: percentuale di astinenza continua
Il profilo di sicurezza di CHAMPIX in questo studio è risultato essere coerente con quello degli studi pre-marketing.
Soggetti con malattia cardiovascolare CHAMPIX è stato valutato in uno studio clinico randomizzato, in doppio cieco, controllato verso placebo, in pazienti con malattia cardiovascolare stabile (diversa dall’ipertensione o in aggiunta all’ipertensione), che avevano ricevuto una diagnosi da più di 2 mesi. I pazienti sono stati randomizzati al trattamento con CHAMPIX 1mg due volte al giorno (n=353) o con placebo (n=350) per 12 settimane, e sono stati seguiti successivamente per 40 settimane dopo il trattamento. La percentuale di cessazione continua di 4 settimane (4W-CQR) per vareniclina e placebo è stata rispettivamente del 47,3% e 14,3%, e la percentuale di astinenza continua (CA) alla settimana 9-52 è stata del 19,8% per vareniclina vs il 7,4% per il placebo.
I decessie gli eventi cardiovascolari gravi sono stati assegnati da un comitato in cieco. I seguenti eventi assegnati si sono verificati con una frequenza ≥1% in entrambi i gruppi di trattamento durante il trattamento (o nei 30 giorni successivi al trattamento): infarto del miocardio non fatale (1,1% vs. 0,3% rispettivamente per CHAMPIX e placebo) e ospedalizzazione per angina pectoris (0,6% vs. 1,1%). Durante il periodo di follow-up successivo al trattamento fino a 52 settimane, gli eventi assegnati includevano necessità di rivascolarizzazione coronarica (2,0% vs. 0,6%), ospedalizzazione per angina pectoris (1,7% vs. 1,1%) e nuova diagnosi di malattia vascolare periferica (PVD) o ricovero per una procedura di PVD (1,4% vs. 0,6%). Alcuni pazienti che hanno richiestouna rivascolarizzazione coronarica sono stati sottoposti alla procedura nell’ambito della gestione dell’infarto del miocardio non fatale e dell’ospedalizzazione per angina. Nel corso dello studio di 52 settimane, la morte cardiovascolare si è verificata nello 0,3% dei pazienti nel braccio con CHAMPIX e nello 0,6% dei pazienti nel braccio con placebo.
È stata condotta una metanalisi di 15 studi clinici, con durata di trattamento ≥ 12 settimane, su 7.002 pazienti (4.190 con CHAMPIX, 2.812 con placebo), per determinare sistematicamente la sicurezza cardiovascolare di CHAMPIX. La metanalisi include anche lo studio sopra descritto, condotto su pazienti con malattia cardiovascolare stabile.
L’analisi chiave sulla sicurezza cardiovascolare include la determinazione della manifestazione e del momento di insorgenza di un endpoint composito rappresentato da eventi avversi cardiovascolari gravi (MACE -Major Adverse Cardiovascular Events), definiti come morte cardiovascolare, infarto del miocardio non fatale e ictus non fatale. Questi eventi compresi nell’endpoint sono stati assegnati da un comitato indipendente in cieco. In complesso, si è rilevata l’insorgenza di un numero limitato di MACE durante il trattamento negli studi clinici oggetto della metanalisi (CHAMPIX 7 [0,17%]; placebo 2 [0,07%]). Si è inoltre rilevata l’insorgenza di un numero limitato di MACE nei 30 giorni successivi alla conclusione del trattamento (CHAMPIX 13 [0,31%]; placebo 6 [0,21%]). La metanalisi ha dimostrato che l’esposizione a CHAMPIX ha portato a un rapporto di rischio di MACE del 2,83 (95% intervallo di confidenza, da 0,76 a 10,55, p=0,12) per i pazienti in corso di trattamento e dell’1,95 (95% intervallo di confidenza, da 0,79 a 4,82, p=0,15) per i pazienti nei 30 giorni successivi alla conclusione del trattamento. Questi risultati rappresentano rispettivamente un aumento dell’esposizione di 6,5 eventi MACE e di 6,3 eventi MACE per 1.000 pazienti-anno. Il rapporto di rischio di MACE è risultato maggiore nei pazienti con altri fattori di rischio cardiovascolare oltre al fumo rispetto a quello riscontrato nei pazienti senza altri fattori di rischio cardiovascolare oltre al fumo. Nella metanalisi, i tassi di mortalità per tutte le cause (CHAMPIX 6 [0,14%]; placebo 7 [0,25%]) e di mortalità cardiovascolare (CHAMPIX 2 [0,05%]; placebo 2 [0,07%]) sono risultati simili nei gruppi con CHAMPIX rispetto ai gruppi con placebo.
Studio di valutazione sulla sicurezza cardiovascolare in soggetti con e senza una storia di disturbo psichiatrico La sicurezza cardiovascolare (CV) di CHAMPIX è stata valutata nello Studio in soggetti con e senza una storia di disturbo psichiatrico (studio principale; vedere il paragrafo 5.1 –Sicurezza neuropsichiatrica) e nella sua estensione senza trattamento, nello Studio di valutazione della sicurezza cardiovascolare, nel quale sono stati arruolati 4595 dei 6293 soggetti che hanno completato lo studio principale (N=8058) e che sono stati seguiti fino alla settimana 52. Di tutti i soggetti trattati nello studio principale, 1749 (21,7%) avevano un rischio cardiovascolare medio e 644 (8,0%) avevano un rischio cardiovascolare elevato, come definito dal punteggio Framingham.
L’endpoint cardiovascolare primario era di stabilire gli eventiavversicardiovascolari maggiori (MACE), definiticome morte cardiovascolare, infarto del miocardio non fatale o ictus non fatale durante il trattamento. I decessi e gli eventi cardiovascolari sono stati valutati in cieco da un comitato indipendente.
La tabella seguente mostra l’incidenza di MACE e i rapporti di rischio vs. placebo per tutti i gruppi di trattamento nel corso del trattamento, e cumulativi per il trattamento per più di 30 giorni e fino al termine dello studio.
| CHAMPIX N=2016 | Bupropione N=2006 | NRT N=2022 | Placebo N=2014 | |||||||||||
| Durante il trattamento | ||||||||||||||
| MACE, n (%) | 1 (0,05) | 2 (0,10) | 1 (0,05) | 4 (0,20) | ||||||||||
| Hazard Ratio (95% IC) vs. placebo | 0,29 (0,05 -1,68) | 0,50 (0,10 -2,50) | 0,29 (0,05-1,70) | |||||||||||
| Durante il trattamento per più 30 giorni | ||||||||||||||
| MACE, n (%) | 1 (0,05) | 2 (0,10) | 2 (0,10) | 4 (0,20) | ||||||||||
| Hazard Ratio (95% | 0,29 (0,05-1,70) | 0,51 (0,10 -2,51) | 0,50 (0,10-2,48) | |||||||||||
| IC) vs. placebo | ||||||||||||||
| Fino al termine dello Studio | ||||||||||||||
| MACE, n (%) | 3 (0,15) | 9 (0,45) | 6 (0,30) | 8 (0,40) | ||||||||||
| Hazard Ratio (95% | 0,39 (0,12 -1,27) | 0,39 (0,12 -1,27) | 1,09 (0,42-2,83) | 1,09 (0,42-2,83) | 0,75 (0,26-2,13) | 0,75 (0,26-2,13) | ||||||||
| IC) vs. placebo |
L’uso di CHAMPIX, bupropione e NRT non è stato associato a un aumento del rischio di eventi cardiovascolari nei fumatori trattati fino a 12 settimane e seguiti fino a 1 anno rispetto al placebo, sebbene a causa del numero relativamente basso dieventi complessivi, non possa essere completamente esclusa un’associazione.
Soggetti con malattia polmonare cronica ostruttiva lieve o moderata BPCO La sicurezza e l’efficacia di CHAMPIX (1mg due volte al giorno) per la cessazione dell’abitudine al fumo nei soggetti con BPCO da lieve a moderata sono state dimostrate con uno studio clinico in doppio cieco randomizzato, controllato con placebo. In questo studio della durata di 52 settimane, i pazienti hanno ricevuto un trattamento per 12 settimane, seguito da una fase di follow-up senza trattamento di 40 settimane. L’endpoint primario dello studio era costituito dalla Percentuale di Cessazione Continua di 4 settimane (4W-CQR) dalla 9aalla 12asettimana, e un endpoint secondario era la Percentuale di Astinenza Continua (CA) dalla 9aalla 52asettimana. Il profilo di sicurezza della vareniclina era paragonabile a quanto riscontrato in altri studi clinici nella popolazione generale, compresa la sicurezza polmonare. I risultati per la 4W-CQR (dalla 9aalla 12asettimana) e la percentuale di CA (dalla 9aalla 52asettimana) sono evidenziati nella tabella seguente:
| 4W CQR | CA sett. 9-52 | |
| CHAMPIX (n = 248) | 42,3% | 18,5% |
| Placebo (n = 251) | 8,8% | 5,6% |
| Odds ratio (CHAMPIX vs Placebo) | 8,40 p<0,0001 | 4,04 p<0,0001 |
Studio in soggetti con una storia di depressione maggiore L’efficacia di vareniclina è stata confermata da uno studio randomizzato, controllato con placebo su 525soggetti con una storia di depressione maggiore nei due anni precedenti o in trattamento stabile. La percentuale di questi pazienti che ha cessato di fumare è risultata simile a quella riportata per la popolazione generale. La percentuale di astinenza continua è stata del 35,9% nel gruppo di pazienti trattati con vareniclina versusil 15,6% nel gruppo di pazienti trattati con placebo tra la 9ae la 12a settimana (OR 3.35 (95% CI 2.16-5.21)) e tra la 9ae la 52asettimana è stata di 20,3% versusil 10,4% rispettivamente (OR 2.36 (95% CI 1.40-3.98)).
Gli eventi avversi più comuni (≥10%) nei soggetti che assumevano vareniclina sono stati nausea (27,0% vs10,4% con placebo), cefalea (16,8% vs11,2%), sogni anormali (11,3% vs8,2%), insonnia (10,9% vs4,8%) e irritabilità (10,9% vs8,2%).Le scale di valutazione psichiatrica non hanno evidenziato nessuna differenza tra il gruppo di pazienti trattati con vareniclina e il gruppo di pazienti trattati con placebo e nessun peggioramento globale della depressione durante lo studio in nessuno dei due gruppi di pazienti.
Studio su pazienti con schizofrenia stabile o disturbo schizoaffettivo La sicurezza e la tollerabilità di vareniclina sono state valutate in uno studio in doppio cieco condotto su 128 fumatori con schizofrenia stabile o disturbo schizoaffettivo, in trattamento con antipsicotici, randomizzati in rapporto di 2:1 al trattamento con vareniclina (1 mg due volte al giorno) o con placebo per 12 settimane, con 12 settimane di follow-up senza farmaco.
Nei pazienti che assumevano vareniclina gli eventi avversi più comuni sono stati nausea (23,8% vs. 14,0% con placebo), mal di testa (10,7% vs. 18,6% con placebo) e vomito (10,7% vs. 9,3% con placebo). Tra gli eventi avversi neuropsichiatrici segnalati, l’insonnia è stato l’unico evento segnalato in entrambi i gruppi di trattamento in un numero di pazienti ≥ 5%, ad un tasso più elevato nel gruppo con vareniclina rispetto al placebo (9,5% vs. 4,7%).
In generale, in entrambi i gruppi di trattamento non si è verificato un peggioramento della schizofrenia, misurato in base alle scale psichiatriche, e non si sono manifestati cambiamenti generali dei segni extrapiramidali.
Nel gruppo con vareniclina rispetto al placebo una percentuale maggiore di pazienti ha riportato ideazione o comportamento suicidari prima dell’arruolamento (anamnesi remota) e dopo la conclusione del periodo di trattamento attivo (nei giorni dal 33 all’85dopo l’ultima dose di trattamento). Durante il periodo di trattamento attivo, l’incidenza di eventi correlati al suicidio è stata simile tra i pazienti trattati con vareniclina e quelli trattati con placebo (11 vs. 9,3% rispettivamente). La percentuale dipazienti con eventi correlati al suicidio nella fase di trattamento attivo rispetto alla fase successiva al trattamento è rimasta invariata nel gruppo con vareniclina; nel gruppo con placebo questa percentuale è risultata inferiore nella fase successiva al trattamento. Anche se non ci sono stati dei suicidi portati a termine, si è verificato un tentativo di suicidio in un paziente in trattamento con vareniclina la cui anamnesi remota includeva svariati tentativi analoghi. I dati limitati disponibili a seguito di questo singolo studio sulla cessazione dell’abitudine al fumo non consentono di trarre conclusioni definitive sulla sicurezza nei pazienti con schizofrenia o disturbo schizoaffettivo.
Sicurezza neuropsichiatrica Studio sulla sicurezza neuropsichiatrica in soggetti con e senza una storia di disturbo psichiatrico
Vareniclina è stata valutata in uno studio randomizzato, in doppio cieco, controllato con farmaco attivo e con placebo in soggetti con una storia di disturbo psichiatrico (coorte psichiatrica, N=4074) e senza anamnesi psichiatrica (coorte non psichiatrica, N=3984). I soggetti, di età compresa tra 18e 75anni, che fumavano almeno 10 sigarette al giorno, sono stati randomizzati con un rapporto 1:1:1:1 per ricevere vareniclina 1 mg2 volte al giorno, bupropione SR 150 mg 2 volte al giorno, terapia sostitutiva a base di nicotina (NRT, Nicotine Replacement Therapy) in cerotto 21 mg/die con riduzione graduale della dose o placebo per un periodo di trattamento di 12 settimane; successivamente, sono statiseguiti per altre 12 settimanedopo il trattamento.
L’endpoint primario di sicurezza era un composito dei seguenti eventi avversi neuropsichiatrici (NPS):
eventi severidi ansia, depressione, sentirsi strano, o ostilità e/o eventi avversi moderati o severidi agitazione, aggressività, deliri, allucinazioni, ideazioneomicida, mania, panico, paranoia, psicosi, ideazione suicidaria, comportamento suicidario o suicidio portato a termine.
La tabella seguente mostra le percentuali dell’endpoint primario composito degli eventi avversi NPS per gruppo di trattamento e le differenze nel rischio (DR) (95% IC) rispetto al placebo nella coorte non psichiatrica.
La tabella mostra, inoltre,l’endpoint composito degli eventi avversi (EA) NPS di intensità severa:
| Coorte non psichiatrica N=3984 | ||||
| Vareniclina | Bupropione | NRT | Placebo | |
| Numero di pazienti trattati | 990 | 989 | 1006 | 999 |
| Endpoint primario composito degli EA NPS, n (%) | 13 (1,3) | 22 (2,2) | 25 (2,5) | 24 (2,4) |
| DR (95% IC) vs placebo | -1,28 (-2,40 -0,15) | -0,08 (-1,37-1,21) | -0,21 (-1,54-1,12) | |
| Endpoint composito degli EA NPS di intensità sevra, n (%) | 1 (0,1) | 4 (0,4) | 3 (0,3) | 5 (0,5) |
EA, evento avverso; NRT = terapia sostitutiva a base di nicotina in cerotto
Le percentuali di eventi nell’endpoint composito erano basse in tutti i gruppi di trattamento ed erano simili o inferiori per ognuno dei trattamenti attivi rispetto al placebo. L’uso di vareniclina, bupropione e NRT nella coorte non psichiatrica non era associato ad un incremento significativo del rischio di eventi avversi NPS dell’endpoint primario composito rispetto a placebo (gli IC al 95% erano inferiori a zero o comprendevano lo zero).
La percentuale di soggetti con ideazione e/o comportamento suicidario in base allaColumbiaSuicideSeverityRating Scale (C-SSRS) era simile tra il gruppo vareniclina e il gruppo placebo durante il trattamento e il follow-up senza trattamento, come mostrato nella tabella seguente:
| Coorte non psichiatrica N=3984 | ||||
| Vareniclina N=990 n (%) | Bupropione N=989 n (%) | NRT N=1006 n (%) | Placebo N=999 n (%) |
| Durante il trattamento | ||||
| Numero valutato | 988 | 983 | 996 | 995 |
| Comportamento e/o ideazione suicidaria | 7 (0,7) | 4 (0,4) | 3 (0,3) | 7 (0,7) |
| Comportamento suicidario | 0 | 0 | 1 (0,1) | 1(0,1) |
| Ideazione suicidaria | 7 (0,7) | 4 (0,4) | 3 (0,3) | 6 (0,6) |
| Durante il follow-up | ||||
| Numero valutato | 807 | 816 | 800 | 805 |
| Comportamento e/o ideazione suicidaria | 3 (0,4) | 2 (0,2) | 3 (0,4) | 4 (0,5) |
| Comportamento suicidario | 0 | 1 (0,1) | 0 | 0 |
| Ideazione suicidaria | 3 (0,4) | 2 (0,2) | 3 (0,4) | 4 (0,5) |
NRT = terapia sostitutiva a base di nicotina in cerotto
Si è verificato un caso di suicidio portato a termine durante il trattamento in un soggetto del gruppo placebo nella coorte non psichiatrica.
La tabella seguente mostra le percentuali dell’endpoint primario composito degli eventi avversi NPS per gruppo di trattamento e le DR (95% IC) rispetto al placebo nella coorte psichiatrica. Sono anche indicate le singole componenti dell’endpoint.
La tabella mostra, inoltre,l’endpoint composito degli EANPS di intensità severa:
| Coorte psichiatrica N=4074 | ||||
| Vareniclina | Bupropione | NRT | Placebo | |
| Numero di pazienti trattati | 1026 | 1017 | 1016 | 1015 |
| Endpoint primario composito degli EA NPS, n (%) | 67 (6,5) | 68 (6,7) | 53 (5,2) | 50 (4,9) |
| DR (95% IC) vs placebo | 1,59 (-0,42, 3,59) | 1,78 (-0,24, 3,81) | 0,37 (-1,53, 2,26) | |
| Componenti dell’endpoint primario degli EA NPS, n (%): Ansiaa Depressionea Senso di stranezzaa Ostilità Agitazioneb Aggressivitàb Delirib Allucinazionib Ideazioneomicidab Maniab Panicob Paranoiab Psicosib Comportamento suicidariob Ideazione suicidariab | 5 (0,5) 6 (0,6) 0 0 25 (2,4) 14 (1,4) 1 (0,1) 5 (0,5) 0 7 (0,7) 7 (0,7) 1 (0,1) 4 (0,4) 1 (0,1) 5 (0,5) | 4 (0,4) 4 (0,4) 1 (0,1) 0 29 (2,9) 9 (0,9) 1 (0,1) 4 (0,4) 0 9 (0,9) 16 (1,6) 0 2 (0,2) 1 (0,1) 2 (0,2) | 6 (0,6) 7 (0,7) 0 0 21 (2,1) 7 (0,7) 1 (0,1) 2 (0,2) 0 3 (0,3) 13 (1,3) 0 3 (0,3) 0 3 (0,3) | 2 (0,2) 6 (0,6) 0 0 22 (2,2) 8(0,8) 0 2 (0,2) 0 6 (0,6) 7 (0,7) 2 (0,2) 1 (0,1) 1 (0,1) 2 (0,2) |
| Suicidio portato a termineb | 0 | 0 | 0 | 0 |
| Endpoint composito degli EA NPS di intensità severa, n (%) | 14 (1,4) | 14 (1,4) | 14 (1,4) | 13 (1,3) |
EA, evento avverso; aGrado = EA di intensità severa; bGrado = EA di intensità moderata e severa; NRT = terapia sostitutiva a base di nicotina in cerotto
Un maggior numero di eventi è stato segnalato nei pazienti di ciascun gruppo di trattamento della coorte psichiatrica rispetto alla coorte non psichiatricae l’incidenza di eventi nell’endpoint composito era più alta per ciascuno dei trattamenti attivi rispetto al placebo. Tuttavia, l’uso di vareniclina, bupropione e NRT nella coorte psichiatrica non era associato ad un incremento significativo del rischiodi eventi avversi NPS dell’endpoint primario composito rispetto al placebo (gli IC al 95% includevano il valore zero).
Nella coorte psichiatrica, la percentuale di soggetti con ideazionee/o comportamento suicidario in base allaColumbia-SuicideSeverityRating Scale (C-SSRS) era simile trail gruppo vareniclina e il gruppo placebo durante il trattamento e il follow-up senza trattamento, come mostrato nella tabella seguente:
| Coorte psichiatrica N=4074 | ||||
| Vareniclina N=1026 n (%) | Bupropione N=1017 n (%) | NRT N=1016 n (%) | Placebo N=1015 n (%) | |
| Durante il trattamento | ||||
| Numero valutato | 1017 | 1012 | 1006 | 1006 |
| Comportamento e/o ideazione suicidaria | 27 (2,7) | 15 (1,5) | 20 (2,0) | 25 (2,5) |
| Comportamento suicidario | 0 | 1 (0,1) | 0 | 2 (0,2) |
| Ideazione suicidaria | 27 (2,7) | 15 (1,5) | 20 (2,0) | 25 (2,5) |
| Durante ilfollow-up | ||||
| Numero valutato | 833 | 836 | 824 | 791 |
| Comportamento e/o ideazione suicidaria | 14 (1,7) | 4 (0,5) | 9 (1,1) | 11 (1,4) |
| Comportamento suicidario | 1 (0,1) | 0 | 1 (0,1) | 1 (0,1) |
| Ideazione suicidaria | 14 (1,7) | 4 (0,5) | 9 (1,1) | 11 (1,4) |
NRT = terapia sostitutiva a base di nicotina in cerotto
Non sono stati riferiti suicidi portati a termine nella coorte psichiatrica.
Gli eventi avversi più comunemente segnalati nei soggetti trattati con vareniclina in questo studio erano analoghi a quelli osservati negli studi pre-marketing.
In entrambe le coorti, il trattamento con vareniclina ha dimostrato superiorità statistica per l’astinenza confermata dal livello di CO dalla settimana 9 alla settimana 12 e dalla settimana 9 alla settimana 24 rispetto a bupropione, cerotto alla nicotina e placebo (vedere la tabella sottostante).
I risultati principali di efficacia sono riassunti nella tabella seguente:
Coorte non psichiatrica Coorte psichiatrica CA 9-12 n/N (%) Vareniclina 382/1005 (38,0%) 301/1032 (29,2%) Bupropione 261/1001 (26,1%) 199/1033 (19,3%) NRT 267/1013 (26,4%) 209/1025 (20,4%) Placebo 138/1009 (13,7%) 117/1026 (11,4%) Confronto tra i trattamenti:odds ratio (95% IC), valore p Vareniclina vs placebo 4,00 (3,20-5,00), P<0,0001 3,24 (2,56-4,11) , P<0,0001 Bupropione vs placebo 2,26 (1,80-2,85) , P<0,0001 1,87 (1,46-2,39) , P<0,0001 NRT vs placebo 2,30 (1,83-2,90) , P<0,0001 2,00 (1,56-2,55) , P<0,0001 Vareniclina vs bupropione 1,77 (1,46-2,14) , P<0,0001 1,74 (1,41-2,14) , P<0,0001 Vareniclina vs NRT 1,74 (1,43-2,10) , P<0,0001 1,62 (1,32-1,99) , P<0,0001 CA 9-24 n/N (%) Vareniclina 256/1005 (25,5%) 189/1032 (18,3%) Bupropione 188/1001 (18,8%) 142/1033 (13,7%) NRT 187/1013 (18,5%) 133/1025 (13,0%) Placebo 106/1009 (10,5%) 85/1026 (8,3%) Confronto tra i trattamenti:odds ratio (95% IC), valore p Vareniclinavs placebo 2,99 (2,33-3,83), P<0,0001 2,50 (1,90-3,29) , P<0,0001 Bupropione vs placebo 2,00 (1,54-2,59), P<0,0001 1,77 (1,33-2,36) , P<0,0001 NRT vs Placebo 1,96 (1,51-2,54), P<0,0001 1,65 (1,24-2,20), P=0,0007 Vareniclina vs bupropione 1,49(1,20-1,85) P=0,0003 1,41 (1,11-1,79), P=0,0047 Vareniclina vs NRT 1,52 (1,23-1,89), P=0,0001 1,51 (1,19-1,93), P=0,0008 CA = percentuale di astinenza continua; IC = intervallo di confidenza; NRT= terapia sostitutiva a base di nicotina in cerotto
Sicurezza neuropsichiatricaMeta-analisi e studi osservazionali sulla sicurezza neuropsichiatrica Le analisi dei dati degli studi clinici non hanno evidenziato un aumento di rischio di eventi neuropsichiatrici gravi con vareniclina rispetto al placebo. Inoltre, studi osservazionali indipendenti non hanno supportato un aumento di rischio di eventi neuropsichiatrici gravi nei pazienti trattati con vareniclina rispetto ai pazienti ai quali era stata prescritta terapia sostitutiva a base di nicotina (NRT) o bupropione.
Interruzione del trattamento La percentuale di interruzione del trattamento a causa di reazioni avverse è stata dell’11,4% per vareniclina rispetto al 9,7% per il placebo. In questo gruppo, le percentuali di interruzione a causa delle reazioni avverse più comuni nei pazienti in trattamento con vareniclina sono state le seguenti:
nausea (2,7% versus 0,6% per il placebo), cefalea (0,6% versus1,0% per il placebo), insonnia (1,3% versus1,2% per il placebo) e sogni anormali (0,2% versus0,2% per il placebo).
Analisi delle sperimentazioni cliniche:
Una metanalisi di 5 studi clinici randomizzati, in doppio-cieco, controllati verso placebo, che includeva1907pazienti (1130 vareniclina, 777 placebo), è stata condotta per valutare l’ideazione e il comportamento suicidain base alla Columbia-Suicide Severity Rating Scale (C-SSRS). Questa metanalisi includeva uno studio (N=127) di pazienti con storia di schizofrenia o disturbo schizoaffettivo e un’altra sperimentazione (N=525) in pazienti con storia di depressione. I risultati non hanno evidenziato un aumento dell’incidenza dell’ideazione e/o del comportamento suicida in pazienti trattati con vareniclina rispetto ai pazienti trattati con placebo, come mostrato nella tabella sottostante. Dei 55pazienti che hanno riferito ideazione o comportamento suicida, 48 (24 vareniclina, 24 placebo) provenivano dai due studi che avevano arruolato pazienti con storia di schizofrenia/disturbo schizoaffettivo o depressione. Pochi pazienti hanno riferito questi eventi negli altre tre studi clinici (4 vareniclina, 3 placebo). Numero di pazienti e rischio relativo (RR) per l’ideazione e/o il comportamento suicida riferiti in base alla C-SSRS da una metanalisi di 5 sperimentazioni cliniche che confrontavano vareniclina verso placebo:
| Vareniclina (N=1130) | Placebo (N=777) | |
| Pazienti con ideazione e/o comportamento suicida* [n(%)]** | 28 (2,5) | 27 (3,5) |
| Anni-paziente di esposizione | 325 | 217 |
| Rischio Relativo#(RR; 95% IC) | 0,79 (0,46-1,36) |
* Di questi, un paziente in ciascun braccio di trattamento ha riportatocomportamento suicida ** Pazienti con eventi fino a 30 giorni dopo il trattamento; % non ponderate per studio # RR dei tassi di incidenza per 100 anni paziente
È stata condotta una metanalisi di18 studi clinici in doppio cieco, randomizzati, controllati verso placebo per valutare la sicurezza neuropsichiatrica di vareniclina. Queste sperimentazioni includevano i 5studi clinici sopra descritti che utilizzavano la C-SSRS e un totale di 8521 pazienti (5072 vareniclina, 3449 placebo), alcuni dei quali avevano patologie psichiatriche. I risultati hanno mostrato un’incidenza simile di eventi avversi neuropsichiatricicombinati, diversi dai disturbi del sonno, in pazienti trattati con vareniclina rispetto ai pazienti trattati con placebo, con un rischio relativo (RR) di 1,01 (95% IC: 0,89-1,15). I dati aggregati di questi 18trial clinici hanno evidenziato un tasso di incidenza simile nelle singole categorie di eventi psichiatrici nei pazienti trattati con vareniclina rispetto ai pazienti trattati con placebo. La tabella seguente descrive le categorie di eventi avversi più frequentemente (≥1%) riportati in relazione alla sicurezza psichiatrica, esclusi disturbi e disordini del sonno.
Eventi avversi psichiatrici che si verificano in ≥1% dei pazienti dai dati aggregati di 18 sperimentazioni cliniche:
| Vareniclina (N=5072) | Placebo (N=3449) | |
| Disturbi e sintomiansiosi | 253 (5,0) | 206 (6,0) |
| Alterazioni e disturbi da depressione | 179 (3,5) | 108 (3,1) |
| Disordini e disturbi dell’umore NCA* | 116 (2,3) | 53 (1,5) |
* NCA = Non Classificati Altrove I numeri in tabella, tra parentesi le percentuali, corrispondono al numero di pazienti che hanno riportato l’evento
Studi osservazionali
Quattro studi osservazionali, ciascuno comprendente da10.000a30.000 utilizzatori di vareniclina nell’analisiaggiustata, hanno confrontatoil rischio di eventi neuropsichiatrici gravi, comprese le ospedalizzazioni neuropsichiatriche e l’autolesionismo fatale e non fatale, in pazienti trattati con vareniclina rispetto ai pazienti ai quali era stata prescritta NRT o bupropione. Tutti gli studierano studi di coorte retrospettivi e includevano pazienti con e senza anamnesi psichiatrica. Tutti gli studi hanno utilizzato metodi statistici per controllare i fattori di confondimento (bias), compresa la prescrizione preferenziale di vareniclina ai pazienti più sani, nonostante ci sia la possibilità di fattori di confondimento residui.
Due degli studi non hanno trovato alcuna differenza nel rischio di ospedalizzazioni neuropsichiatriche tra gli utilizzatori di vareniclina e gli utilizzatori dei cerotti alla nicotina (Hazard Ratio [HR] 1,14; 95% Intervallo di confidenza [IC]: 0,56-2,34 nel primo studio e 0,76; 95% IC: 0,40-1,46 nel secondo studio). La potenza statistica per rilevare differenze in questi due studi era limitata. Il terzo studio non hariportato alcuna differenza nel rischio di eventi avversi psichiatrici diagnosticati durante visita in pronto soccorso oricovero ospedaliero tra gli utilizzatori di vareniclina e gli utilizzatori di bupropione (HR 0,85; 95% IC: 0,55-1,30). In base alle segnalazioni post-marketing, il bupropione potrebbe essere associato ad eventi avversi neuropsichiatrici. Il quarto studio non ha evidenziato un rischio più elevato di autolesionismo fatale e non fatale (HR di 0,88; 95% IC: 0,52-1,49) in pazienti cui era stata prescritta vareniclina rispetto ai pazienti ai quali era stata prescritta NRT. L’occorrenza di suicidio accertato è stata rara durante i tre mesi seguenti l’inizio di qualsiasi trattamento farmacologico (due casi in 31.260 utilizzatori di vareniclina esei casi in 81.545 utilizzatori di NRT).
Studio di coorte in gravidanza
Uno studio di coorte basato sulla popolazione ha messo a confronto neonati esposti a CHAMPIX in utero(N=335) con neonati nati da madri fumatrici durante la gravidanza (N=78.412) e neonati nati da madri non fumatrici (N=806.438). In questo studio i neonati esposti a CHAMPIX in utero,rispetto ai neonati nati da madri fumatrici durante la gravidanza, hanno mostrato percentuali inferiori di malformazioni congenite (3,6% vs. 4,3%), di mortalità fetale (0,3% vs. 0,5%), di nascita pretermine (7,5% vs. 7,9%), crescita non al passo con l’età gestazionale (12,5% vs. 17,1%) e rottura prematura della membrana (3,6% vs. 5,4%).
Popolazione pediatrica
L’efficacia e la sicurezza di vareniclina sono state valutate in uno studio randomizzato, in doppio cieco, controllato con placebo su 312pazienti di età compresa tra 12 e 19anni, che avevano fumato in media almeno 5sigarette al giorno durante i 30giorni precedenti il reclutamento, e avevano un punteggio di almeno 4 nel test di Fagerström per lla dipendenza da nicotina. I pazienti sono stati stratificati per età (12-16anni e 17-19anni) e per peso corporeo (≤55kg e >55kg). Dopo due settimane di aumenti della dose, i pazienti randomizzati a ricevere vareniclina con un peso corporeo >55kg hanno ricevuto 1mg due volte al giorno (gruppo trattato con alte dosi) o 0,5mg due volte al giorno (gruppo trattato con basse dosi), mentre i pazienti con peso corporeo ≤55kg hanno ricevuto 0,5mg due volte al giorno (gruppo trattato con alte dosi) o 0,5mg una volta al giorno (gruppo trattato con basse dosi). I pazienti hanno ricevuto il trattamento per 12settimane, seguito da un periodo di non trattamento della durata di 40settimane, unitamente a counseling adeguato all’età per tutta la durata dello studio.
La seguente tabella dello studio pediatrico sopra riportato mostra un confronto tra le percentuali di astinenza continua (CA) relativa alle settimane 9-12, confermata dal test della cotinina urinaria, per l’intera popolazione dello studio (full analysis set, FAS) e per la popolazione di 12-17anni.
CA 9-12 (%) Complessiva Da 12 a 17anni
n/N (%) n/N (%)
Vareniclina ad alto dosaggio 22/109 (20,2%) 15/80 (18,8%)
Vareniclina a basso dosaggio 28/103(27,2%) 25/78 (32,1%)
Placebo 18/100 (18,0%) 13/76 (17,1%)
Confronti dei trattamenti Odds ratio in CA 9-12 (IC 95%) [valore p]
Vareniclina ad alto dosaggio vs 1,18 (0,59-2,37) [0,6337] 1,13 (0,50-2,56) [0,7753] placebo
Vareniclina a basso dosaggio vs 1,73 (0,88-3,39) [0,1114] 2,28 (1,06-4,89) placebo [0,0347]* * Questo valore p non è considerato statisticamente significativo. I test previsti dalle procedure statistiche sono stati interrotti dopo che il confronto tra il trattamento con vareniclinaad alto dosaggio e quello con placebo nello studio complessivo non ha raggiunto significatività statistica.
IC = intervallo di confidenza; N = numero di soggetti randomizzati; n = numero di soggetti che, ad ogni visita dalla settimana9 alla settimana12(incluse), ha riferito di non aver fumato e di non aver utilizzato altri prodotti contenenti nicotina dall’ultima visita dello studio/dall’ultimo contatto (sul Nicotine Use Inventory) e le cui dichiarazioni sono state confermate in una qualsiasi di questevisite da un test della cotinina urinaria.
5.2 Proprietà farmacocinetiche
Assorbimento
Le concentrazioni plasmatiche massime di vareniclina vengono raggiunte generalmente entro 3-4 ore dalla somministrazione orale. A seguito di somministrazione orale di dosi multiple in volontari sani, le condizioni steady-state si raggiungono entro 4 giorni. L’assorbimento dopo somministrazione orale è virtualmente completo e la disponibilità sistemica è elevata. La biodisponibilità orale di vareniclina non è modificata dal cibo o dal momento della somministrazione.
Distribuzione
Vareniclina si distribuisce nei tessuti, incluso il cervello. Il volume apparente di distribuzione è stato in media di 415 litri (%CV=50) allo steady-state. Il legame di vareniclina con le proteine plasmatiche è basso (≤20%) ed è indipendente sia dall’età sia dalla funzionalità renale. Nei roditori, vareniclina viene trasferita attraverso la placenta e viene escreta nel latte materno.
Biotrasformazione
Vareniclina viene sottoposta ad un metabolismo minimo con il 92% della dose escreta immodificata nelle urine e meno del 10% eliminato sotto forma di metaboliti. I metaboliti minori nelle urine includono vareniclina N-carbamoil-glucuronide e idrossi-vareniclina. Vareniclina in circolo rappresenta il 91% del materiale farmaco-correlato. I metaboliti minori in circolo includono vareniclina N-carbamoil-glucuronide e N-glucosilvareniclina.
Gli studi in vitro dimostrano che vareniclina non inibisce gli enzimidel citocromo P450 (IC50> 6.400ng/ml). Gli enzimi P450 testati per l’inibizione sono: 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1, e 3A4/5. Inoltre, negli epatociti umani in vitroè stato dimostrato che vareniclina non induce l’attività degli enzimi del citocromo P450 1A2 e 3A4. Pertanto, è improbabile che vareniclina alteri la farmacocinetica di composti che vengono principalmente metabolizzati dagli enzimi del citocromo P450.
Eliminazione
L’emivita di eliminazione di vareniclina è di circa 24 ore. L’eliminazione renale di vareniclina avviene principalmente attraverso la filtrazione glomerulare insieme alla secrezione tubulare attiva mediante il trasportatore cationico organico OCT2 (vedere paragrafo 4.5).
Linearità/non linearità
Vareniclina presenta una cinetica lineare quando somministrata in dose singola (da 0,1 a 3mg) o in dosi ripetute (da 1 a 3mg/die).
Farmacocinetica in particolari popolazioni di pazienti
Non vi sono differenze clinicamente significative nella farmacocinetica di vareniclina inrelazione ad età, razza, sesso di appartenenza, abitudine al fumo o uso di medicinali concomitanti, come dimostrato dagli studi specifici di farmacocinetica e dalle analisi di farmacocinetica di popolazione. Compromissione epatica A causa dell’assenza di un metabolismo epatico significativo, la farmacocinetica di vareniclina non deve essere modificata in pazienti con compromissione epatica (vedere paragrafo 4.2).
Compromissione renale La farmacocinetica di vareniclina è risultata immodificata in soggetti con compromissione renale lieve (clearance della creatinina > 50ml/min e ≤80ml/min). In pazienti con compromissione renale moderata (clearance della creatinina ≥30ml/min e ≤50ml/min), l’esposizione a vareniclina è aumentata di 1,5 volte rispetto ai soggetti con normale funzionalità renale (clearance della creatinina > 80ml/min). In soggetti con severa compromissione renale (clearance della creatinina < 30ml/min), l’esposizione a vareniclina è aumentata di 2,1 volte. In soggetti che si trovano nella fase terminale della malattia renale (ESRD), vareniclina è stata eliminata in modo efficace mediante emodialisi (vedere paragrafo 4.2).
Anziani La farmacocinetica di vareniclina in pazienti anziani con normale funzionalità renale (età 65-75 anni) è simile a quella dei soggetti adulti più giovani (vedere paragrafo 4.2). Per i pazienti anziani con funzionalità renale ridotta si rimanda al paragrafo4.2.
Popolazione pediatrica La farmacocinetica di vareniclina in dose singola e in dosi multiple è stata studiata in pazienti pediatrici di età compresa tra 12 e 17 anni (inclusi) ed è risultata quasi proporzionale alla dose, per quanto riguarda l’intervallo di dose giornaliero studiatoda 0,5mg a 2mg. L’esposizione sistemica allo steady statenei pazienti adolescenti di peso>55kg, valutata in base alla AUC (0-24), è risultata paragonabile a quella osservata alle stesse dosi nella popolazione adulta. Dopo somministrazione di 0,5mgdue volte al giorno, l’esposizione giornaliera allo steady statedi vareniclina era, in media, più elevata (di circa il 40%) nei pazienti adolescenti con peso corporeo ≤55kg rispetto a quella riscontrata nella popolazione adulta. Non è raccomandato l’uso di CHAMPIX nei pazienti pediatrici, poiché la sua efficacia in questa popolazione non è stata dimostrata(vedere paragrafi4.2e 5.1).
5.3 Dati preclinici di sicurezza
I dati non-clinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di safety pharmacology, tossicità a dosi ripetute, genotossicità, fertilità e sviluppo embrio-fetale. Nei ratti maschi trattati per 2 anni con vareniclina, è stato osservato un aumento dose-correlato nell’incidenza di ibernoma (tumore del grasso bruno). Nella prole di ratte gravide trattate con vareniclina sono state osservate riduzioni della fertilità ed incrementi nella risposta di soprassalto allo stimolo acustico (vedere paragrafo 4.6). Questi effetti sono stati osservati solo con esposizioni ritenute sufficientemente al di sopra della massima esposizione nell’uomo e ciò ne indica la scarsa rilevanza per l’uso clinico. I dati non-clinici indicano che vareniclina possiede proprietà di rinforzo nonostante abbia una potenza inferiore a quella della nicotina. Negli studi clinici condotti sull’uomo, vareniclina ha evidenziato un basso potenziale di abuso.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Cellulosa microcristallina Calcio idrogeno fosfato anidro Sodio croscarmelloso Silice colloidale anidra Magnesio stearato Rivestimento della compressa
Ipromellosa Titanio diossido (E171) Macrogol400 Lacca di alluminio contenente indaco carminio (E132) Triacetina
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
Flaconi: 2 anni. Blister: 3 anni.
6.4 Precauzioni particolari per la conservazione
Blister: Conservare a temperatura inferiore a 30°C. Flacone in HDPE: Questo medicinale non richiede alcuna speciale condizione di conservazione.
6.5 Natura e contenuto del contenitore
Confezioni di mantenimento Blister PCTFE/PVC con lamina di rivestimento in alluminio contenente 28 compresse rivestite con film da 1mg in confezionamento secondario di cartone termosaldato.
Blister PCTFE/PVC con lamina di rivestimento in alluminio contenente 56 compresse rivestite con film da 1mg in confezionamento secondario di cartone termosaldato.
Blister PCTFE/PVC con lamina di rivestimento in alluminio contenente 28 compresse rivestite con film da 1mg in un astuccio.
Blister PCTFE/PVC con lamina di rivestimento in alluminio contenente 56 compresse rivestite con film da 1mg in un astuccio.
Blister PCTFE/PVC con lamina di rivestimento in alluminio contenente 112 compresse rivestite con film da 1mg in un astuccio.
Blister PCTFE/PVC con lamina di rivestimento in alluminio contenente 140 compresse rivestite con film da 1mg in un astuccio.
Flacone in polietilene ad alta densità (HDPE) con chiusura in polipropilene a prova di bambino ed un sigillo ad induzione costituito da un foglio in alluminio/ polietilene contenente 56 compresse rivestite con film da 1mg.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Nessuna istruzione particolare. 7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Pfizer Europe MA EEIG Boulevard de la Plaine 17 1050 Bruxelles Belgio
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/06/360/002 EU/1/06/360/004 EU/1/06/360/005 EU/1/06/360/009 EU/1/06/360/010 EU/1/06/360/011 EU/1/06/360/013
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 26 settembre 2006 Data dell’ultimo rinnovo: 29 giugno 2016
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia Europea dei Medicinali: https://www.ema.europa.eu. 1. DENOMINAZIONE DEL MEDICINALE
CHAMPIX 0,5mg compresse rivestite con film CHAMPIX 1mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni compressa rivestita con film contiene 0,5mg di vareniclina (come tartrato) Ogni compressa rivestita con film contiene 1mg di vareniclina (come tartrato)
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compresse rivestite con film.
Compresse rivestite con film da 0,5 mgdi 4mm x 8mm: compresse di colore bianco a forma di capsula, biconvesse e con la scritta “Pfizer”incisa su un lato e “CHX 0,5” sull’altro.
Compresse rivestite con film da 1mgdi 5mm x 10mm: compresse di colore blu chiaro a forma di capsula, biconvesse e con la scritta “Pfizer”incisa su un lato e “CHX 1,0” sull’altro.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
CHAMPIX è indicato per la cessazione dell’abitudine al fumo negli adulti.
4.2 Posologia e modo di somministrazione
Posologia La dose raccomandata di vareniclina è 1mg due volte al giorno dopo una settimana di aumenti della dose effettuati secondo il seguente schema:
| Giorni 1–3: | 0,5mg una volta al giorno |
| Giorni 4 –7: | 0,5mg due volte al giorno |
| Giorno 8 –fine del trattamento: | 1mg due volte al giorno |
Il paziente deve stabilire una data per smettere di fumare. Il trattamento con CHAMPIX deve iniziare generalmente 1-2 settimane prima di questa data (vedere paragrafo 5.1). I pazienti devono essere trattati con CHAMPIX per 12 settimane.
Per i pazienti che hanno smesso di fumare con successo alla fine della 12asettimana, si può prendere in considerazione un ulteriore ciclo di trattamento di 12settimane con CHAMPIXalla dose di 1mg due volte al giorno per il mantenimento dell’astinenza (vedere paragrafo 5.1).
Per i pazienti che non sono in grado o non sono disposti a smettere di fumare repentinamente, si deve prendere in considerazione un approccio graduale alla cessazione dell’abitudine al fumo. I pazienti devono ridurre l’abitudine al fumo durante le prime 12 settimane di trattamento e smettere entro la fine di questo periodo.I pazienti devono continuare ad assumere CHAMPIX per ulteriori 12 settimane per un totale di 24 settimane di trattamento (vedere paragrafo 5.1). I pazienti che sono motivati, ma che non sono riusciti a smettere di fumare durante la precedente terapia con CHAMPIX, o che hanno ripreso a fumare dopo il trattamento, possono trarre beneficio da un altro tentativo di cessazione con CHAMPIX (vedere paragrafo 5.1).
Nei pazienti che non tollerano le reazioni avverse di CHAMPIX la dose può essere ridotta temporaneamente o in modo permanente a 0,5mg due volte al giorno.
Nel corso della terapia per la cessazione dell’abitudine al fumo, il rischio di ricaduta è alto nel periodo immediatamente successivo alla fine del trattamento. Nei pazienti ad alto rischio di ricaduta, si può prendere in considerazione una riduzione graduale della dose (vedere paragrafo 4.4).
Anziani Non è necessario un aggiustamento del dosaggio nei pazienti anziani (vedere paragrafo 5.2). Poiché una riduzione della funzionalità renale è più probabile nei pazienti anziani, il medico prescrittore deve prendere in considerazione le condizioni renali dei pazienti anziani.
Compromissione renale Non è necessario un aggiustamento del dosaggio nei pazienti con compromissione renale da lieve (clearance della creatinina > 50ml/min e ≤80ml/min) a moderata (clearance della creatinina ≥ 30ml/min e ≤50ml/min).
Nei pazienti con compromissione renale moderata che presentano reazioni avverse non tollerate la dose può essere ridotta a 1mg una volta al giorno.
Nei pazienti con compromissione renale severa (clearance della creatinina < 30ml/min) la dose raccomandata di CHAMPIX è di 1mg una volta al giorno. La somministrazione deve iniziare alla dose di 0,5mg una volta al giorno per i primi 3 giorni, per poi essere aumentata ad 1mg una volta al giorno. A causa dell’esperienza clinica insufficiente con CHAMPIX in pazienti che si trovano nella fase terminale della malattia renale, il trattamento non è raccomandato in questa popolazione di pazienti (vedere paragrafo 5.2).
Compromissione epatica Non è necessario un aggiustamento del dosaggio nei pazienti con compromissione epatica (vedere paragrafo 5.2).
Popolazione pediatrica Non è raccomandato l’uso di CHAMPIX nei pazienti pediatrici, poiché la sua efficacia in questa popolazione non è stata dimostratata(vedere paragrafi5.1 e 5.2).
Modo di somministrazione CHAMPIX è per uso orale e le compresse devono essere deglutite intere con acqua. CHAMPIX può essere assunto a stomaco pieno o vuoto.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo6.1.
4.4 Avvertenze speciali e precauzioni di impiego
Effetto della cessazione dell’abitudine al fumo Le modificazioni fisiologiche che derivano dalla cessazione dell’abitudine al fumo, con o senza trattamento con CHAMPIX, possono alterare la farmacocinetica o la farmacodinamica di alcuni medicinali per i quali può essere necessario un aggiustamento del dosaggio (ad esempio teofillina, warfarin e insulina). Poiché il fumo induce il citocromo CYP1A2, la cessazione dell’abitudine al fumo può determinare un incremento dei livelli plasmatici dei substrati del CYP1A2. Sintomi neuropsichiatrici Alterazioni del comportamento o del pensiero, ansia, psicosi, oscillazioni dell’umore, comportamento aggressivo, depressione, idee suicide e comportamento suicidario e tentativi di suicidio sono stati segnalati in pazienti che hanno cercato di smettere di fumare con CHAMPIX nella fase successiva alla commercializzazione del prodotto.
È stato condotto un ampio studio randomizzato, in doppio cieco, controllato con farmaco attivo e con placebo per mettere a confronto il rischio di eventi neuropsichiatrici gravi in pazienti con e senza anamnesi psichiatrica trattati per la cessazione dell’abitudine al fumo con vareniclina, bupropione, terapia sostitutiva a base di nicotina (NRT, Nicotine Replacement Therapy) in cerotto o placebo. L’endpoint primario di sicurezza era un composito degli eventi avversi neuropsichiatrici che sono stati segnalati durante l’esperienza post-marketing.
L’uso di vareniclina in pazienti con o senza storia di malattia psichiatrica non era associato a un rischio aumentato degli eventi avversi neuropsichiatrici gravi dell’endpoint primario composito rispetto al placebo (vedere paragrafo 5.1 Proprietà farmacodinamiche–Studio in soggetti con e senza storia di malattia psichiatrica).
L’umore depresso, raramente associato a ideazione suicidariae tentativi di suicidio, può essere un sintomo della sospensione di nicotina.
I medici devono essere consapevoli della possibile insorgenza di sintomi neuropsichiatrici gravi in pazienti che cercano di smettere di fumare con o senza trattamento. Nel caso in cui si verifichino gravi sintomi neuropsichiatrici durante il trattamento con vareniclina, i pazienti devono interrompere la vareniclina immediatamente e contattare un medicoper la ri-valutazione del trattamento.
Storia di malattie psichiatriche La cessazione dell’abitudine al fumo, con o senza farmacoterapia, è stata associataad un’esacerbazione di patologie psichiatriche preesistenti (ad esempio depressione).
Gli studi su CHAMPIX sulla cessazione dell’abitudine al fumo hanno fornito dati in pazienti con una storia di malattie psichiatriche (vedere paragrafo5.1).
In una sperimentazione clinica sulla cessazione dell’abitudine al fumo, eventi avversi neuropsichiatrici sono stati riferiti più frequentemente in pazienti con una storia di disturbi psichiatrici rispetto a quelli senza anamnesi psichiatrica, indipendentemente dal trattamento (vedere paragrafo 5.1).
È necessario fare attenzione nei pazienti con una storia di malattia psichiatrica e ipazienti devono essere consigliati di conseguenza.
Crisi convulsive Nel corso di sperimentazioni cliniche e nella fase post-marketingsono stati riportati casi di crisi convulsive in pazienti trattati con CHAMPIX, con o senza storia di crisi convulsive. CHAMPIX deve essere usato con cautela nei pazienti con storia di crisi convulsive o in altre condizioni che potrebbero abbassare la soglia epilettica.
Interruzione del trattamento Alla fine del trattamento, l’interruzione di CHAMPIX è stata associata ad un aumento di irritabilità, desiderio compulsivo di fumare, depressione e/o insonnia in fino al 3% dei pazienti. Di conseguenza il medico prescrittore deve informare il paziente e discutere o considerare la necessità di una riduzione graduale della dose.
Eventi cardiovascolari I pazienti che assumono CHAMPIX devono sapere che devono informare il proprio medico della comparsa di nuovi sintomi cardiovascolari o di un peggioramento degli stessi, enel caso manifestino segni e sintomi di infarto del miocardio o di ictus, devono consultare immediatamente un medico (vedere paragrafo 5.1). Reazioni di ipersensibilità Nella fase post-marketing, in pazienti trattati con vareniclina, sono stati riportati casi di reazioni di ipersensibilità incluso angioedema. I segni clinici hanno incluso gonfiore di viso, bocca (lingua, labbra e gengive), collo (gola e laringe) ed estremità. Sono stati riportaticasi di angioedema con pericolo di vita per il paziente e che hanno richiesto un urgente intervento medico a causa di una compromissione respiratoria. I pazienti nei quali si presentano questi sintomi devono interrompere il trattamento con vareniclina e contattare immediatamente un operatore sanitario.
Reazioni cutanee Nella fase post-marketing, in pazienti in trattamento con vareniclina ci sono state anche segnalazioni di reazioni cutanee rare ma severe, incluse la Sindrome di Stevens-Johnson e l’eritemamultiforme. Poiché queste reazioni cutanee possono costituire un pericolo di vita per il paziente, i pazienti devono interrompere il trattamento alla prima comparsa dei sintomi di rash cutaneo o di reazioni cutanee e contattare immediatamente un operatoresanitario.
Informazioni sugli eccipienti
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per ciascuna compressa, cioè essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali ed altre forme di interazione
Sulla base delle caratteristiche di vareniclina e dell’esperienza clinica ad oggi disponibile, CHAMPIX non presenta interazioni clinicamente significative con altri medicinali. Non è raccomandato un aggiustamento del dosaggio di CHAMPIX o dei medicinali co-somministrati diseguito elencati.
Gli studi in vitro indicano che è improbabile che vareniclina alteri la farmacocinetica dei composti che vengono principalmente metabolizzati dagli enzimi del citocromo P450.
Inoltre, poiché il metabolismo di vareniclina rappresenta meno del 10% della sua clearance, è improbabile che i farmaci che notoriamente agiscono sul sistema del citocromo P450 alterino la farmacocinetica di vareniclina (vedere paragrafo 5.2) e pertanto in questi casi non è necessario un aggiustamento del dosaggio di CHAMPIX.
Gli studi in vitrodimostrano che vareniclina alle concentrazioni terapeutiche non inibisce nell’uomo le proteine renali di trasporto. Pertanto, è improbabile che la vareniclina alteri l’effetto dei farmaci eliminati attraverso la secrezione renale (ad esempio metformina –vedere di seguito).
Metformina Vareniclina non ha alterato la farmacocinetica di metformina. Metformina non ha avuto effetti sulla farmacocinetica di vareniclina.
Cimetidina La co-somministrazione di cimetidina e vareniclina ha aumentato l’esposizione sistemica di vareniclina del 29% a causa di una riduzione della clearance renale di vareniclina. Non si raccomanda un aggiustamento di dosaggio in caso di co-somministrazione di cimetidina in soggetti con funzionalità renalenormale o in pazienti con compromissione renale da lieve a moderata. In pazienti con compromissione renalesevera , l’uso concomitante di cimetidina evareniclina deve essere evitato.
Digossina Vareniclina non ha alterato la farmacocinetica di digossina allo steady-state.
Warfarin Vareniclina non ha alterato la farmacocinetica di warfarin. Il tempo di protrombina (INR) non è stato alterato dalla vareniclina. La stessa cessazione dell’abitudine al fumo può determinare alterazioni della farmacocinetica di warfarin (vedere paragrafo 4.4). Alcolici I dati clinici su una potenziale interazione tra alcoole vareniclina sono limitati.Ci sono state segnalazioni post-marketing di aumento degli effetti tossici dell’alcool in pazienti trattati con vareniclina. Una relazione causale tra questi eventi e vareniclinanon è stata stabilita.
Uso con altre terapie per la cessazione dell’abitudine al fumo
Bupropione Vareniclina non ha alterato la farmacocinetica di bupropione allo steady-state.
Terapia sostitutiva abase di nicotina (NRT) Quando vareniclina e la NRT per via transdermica sono state somministrate insieme a soggetti fumatori per 12 giorni, è stata osservata una riduzione statisticamente significativa della pressione media sistolica (media 2,6mmHg) misurata l’ultimo giorno dello studio. In questo studio, l’incidenza di nausea, cefalea, vomito, capogiro, dispepsia e stanchezza è stata superiore per la combinazione vareniclina ed NRT rispetto alla sola NRT.
La sicurezza e l’efficacia di CHAMPIX in combinazione con altre terapie per la cessazione dell’abitudine al fumo non è stata studiata.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
Un moderato numero di dati sulledonne in gravidanza ha dimostrato che vareniclina non causa malformazioni o tossicità fetale/neonatale (vedere paragrafo 5.1).
Gli studi sugli animali hanno mostrato una tossicità riproduttiva (vedere paragrafo 5.3). A scopo precauzionale, è preferibile evitare l’uso di vareniclina durante la gravidanza (vedere paragrafo 5.1).
Allattamento Non è noto se vareniclina viene escreta nel latte materno. Gli studi condotti su animali suggeriscono che vareniclina viene escreta nel latte materno. La decisione se continuare/interrompere l’allattamento con latte maternoo continuare/interrompere la terapia con CHAMPIX deve essere presa tenendo in considerazione il beneficio dell’allattamento per il bambino ed il beneficio della terapia con CHAMPIX per la donna.
Fertilità Non ci sono dati clinici sugli effetti della vareniclina sulla fertilità.
I dati non clinici non mostrano rischi per l’uomo, sulla base degli studi di fertilità standard su maschi e femmine effettuati nei topi (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
CHAMPIX può alterare in modo trascurabile o lieve la capacità di guidare veicoli o di usare macchinari. CHAMPIX può causare capogiri,sonnolenza e perdita di coscienza transitoria, e pertanto può alterare la capacità di guidare veicoli e utilizzare macchinari. Si consiglia ai pazienti di non guidare, utilizzare macchinari complessi o intraprendere attività potenzialmente pericolose fino a quando non sia noto se questo medicinale altera la capacità di svolgere queste attività.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza La cessazione dell’abitudine al fumo con o senza trattamento è associata a diversi sintomi. Ad esempio, in pazienti che cercano di smettere di fumare sono stati riportati stati d’animo disforico o umore depresso; insonnia, irritabilità, frustrazione o rabbia; ansia, difficoltà di concentrazione; irrequietezza; riduzione della frequenza cardiaca; aumento dell’appetito o aumento di peso. Non è stato fatto un tentativo né relativamente al disegno degli studi né per quanto concerne l’analisi degli studi con CHAMPIX per distinguere le reazioni avverse associate al trattamento con il farmaco in studio da quelli possibilmente associati alla sospensione di nicotina.Le reazioni avverse si basano sulla valutazione dei dati distudi pre-marketing di fase 2 e 3 e sono aggiornate in base ai dati combinati di 18studi controllati con placebo pre-e post-marketing, comprendenti circa 5.000pazienti trattati con vareniclina.
In pazienti trattati con la dose raccomandata di 1mgdue volte al giorno, dopo un periodo iniziale di aumento graduale della dose l’evento avverso più comunemente segnalato è stato la nausea (28,6%). Nella maggior parte dei casi la nausea si è verificata nella fase iniziale del periodo di trattamento, è stata di severità da lieve a moderata ed ha raramente comportato l’interruzione del trattamento.
Tabelladelle reazioni avverse Nella tabella sottostante tutte le reazioni avverse che si sono verificate con un’incidenza superiore al placebo sono elencate secondo la classificazione per sistemi e organi e frequenza (molto comune (≥1/10), comune (≥1/100 a <1/10), non comune (≥1/1.000 a ≤1/100) e raro (≥1/10,000 a <1/1,000)). All’interno di ogni gruppo di frequenza, gli effetti indesiderati sono elencati in ordine digravità decrescente.
| Classificazione persistemie organi | Reazioni avverse da farmaco |
| Infezioni e infestazioni | |
| Molto comune | Nasofaringite |
| Comune | Bronchite, sinusite |
| Non comune | Infezioni micotiche, infezioni virali |
| Disturbi del sistema emolinfopoietico | |
| Raro | Diminuzione della conta piastrinica |
| Disturbi del metabolismo e della nutrizione | |
| Comune | Aumento ponderale, riduzione dell’appetito, aumento dell’appetito |
| Non comune | Iperglicemia |
| Raro | Diabete mellito, polidipsia |
| Disturbi psichiatrici | |
| Molto comune | Alterazione dell’attività onirica, insonnia |
| Non comune | Ideazione suicidaria, aggressività, reazioni di panico, alterazioni del pensiero, irrequietezza, alterazioni degli stati d’animo, depressione*, ansia*, allucinazioni*, aumento della libido, calo della libido |
| Raro | Psicosi, sonnambulismo, comportamento anomalo, disforia, bradifrenia |
| Non Nota | Ideazione suicida, sicosi, aggressività, comportamento anomalo, sonnambulismo |
| Patologie del sistema nervoso | |
| Molto comune | Cefalea |
| Comune | Sonnolenza, capogiro, disgeusia |
| Non comune | Crisi convulsive, tremori, letargia, ipoestesia |
| Raro | Accidenti cerebrovascolari, ipertonia, disartria, alterazione della coordinazione, ipogeusia, alterazione del ritmo circadiano del sonno |
| Non nota | Perdita di coscienza transitoria |
| Patologie dell’occhio | |
| Non comune | Congiuntivite, dolore oculare |
| Raro | Scotoma, alterazione del colore della sclera, midriasi, fotofobia, miopia, aumento della lacrimazione |
| Patologie dell’orecchio e del labirinto | |
| Non comune | Tinnito |
| Classificazione persistemie organi | Reazioni avverse da farmaco |
| Patologie cardiache | |
| Non comune | Infarto del miocardio, angina pectoris, tachicardia, palpitazioni, aumento della frequenza cardiaca |
| Raro | Fibrillazione atriale, depressione del segmento ST all’elettrocardiogramma, riduzione dell’ampiezza dell’onda T all’elettrocardiogramma |
| Patologie Vascolari | |
| Non comune | Aumento della pressione arteriosa, vampate di calore |
| Patologie respiratorie, toraciche e mediastiniche | |
| Comune | Dispnea, tosse |
| Non comune | Infiammazione delle vie respiratorie superiori, congestione delle vie aeree, disfonia, rinite allergica, irritazione alla gola, congestione sinusale, sindrome della tosse delle vie aeree superiori, rinorrea |
| Raro | Dolore laringeo, russare |
| Patologie gastrointestinali | |
| Molto comune | Nausea |
| Comune | Reflusso gastroesofageo, vomito, stipsi, diarrea, distensione addominale, dolore addominale, mal di denti, dispepsia, flatulenza, bocca secca |
| Non comune | Ematochezia, gastrite, alterazione delle abitudini intestinali, eruttazione, stomatite aftosa, dolore gengivale |
| Raro | Ematemesi, feci alterate, lingua patinata |
| Patologie della cute e del tessuto sottocutaneo | |
| Comune | Rash, prurito |
| Non comune | Eritema, acne, iperidrosi, sudorazioni notturne |
| Raro | Reazioni cutanee severe, incluse Sindrome di Stevens-Johnson ed Eritema Multiforme, angioedema |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | |
| Comune | Artralgia, mialgia, mal di schiena |
| Non comune | Spasmi muscolari, dolore toracico muscoloscheletrico, |
| Raro | Rigidità articolare, costocondrite |
| Patologie renali e urinarie | |
| Non comune | Pollachiuria, nicturia |
| Raro | Glicosuria, poliuria |
| Patologie dell’apparato riproduttivo e della mammella | |
| Non comune | Menorragia |
| Raro | Secrezione vaginale, disfunzioni sessuali |
| Patologie sistemiche e condizioni relative alla sede di somministrazione | |
| Comune | Dolore toracico, affaticamento |
| Non comune | Disturbi al torace, sindrome simil-influenzale, piressia, astenia, malessere |
| Raro | Sensazione di freddo, cisti |
| Esami diagnostici | |
| Comune | Alterazione dei test di funzionalità epatica |
| Raro | Alterazione dei test sul liquido seminale, aumento della proteina C- reattiva, riduzione della calcemia |
| *Le frequenze sono stimate da uno studio di coorte osservazionale post-marketing |
Segnalazione delle reazioni avverse sospette La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale.Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’Allegato V. 4.9 Sovradosaggio
Non sono stati segnalati casi di sovradosaggio negli studi clinici condotti nella fase che ha preceduto la commercializzazione.
In caso di sovradosaggio, si devono avviare le necessarie misure standard di supporto.
E’ stato dimostrato che la vareniclina è dializzabile in pazienti che si trovano nella fase terminale della malattia renale (vedere paragrafo 5.2); tuttavia, non vi è esperienza con la dialisi a seguito di sovradosaggio.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Altri farmaci del sistema nervoso; Farmaci usati nei disturbi da dipendenza;Farmaci usati nella dipendenza da nicotina, codice ATC: NO7BA03
Meccanismo d’azione
Vareniclinasi lega con elevata affinità e selettività ai recettori nicotinici neuronali dell’acetilcolina α4β2, dove agisce come un agonista parziale, composto che possiede sia attività agonista, con un’efficacia intrinseca inferiore a quella della nicotina, che attività antagonista in presenza di nicotina.
Gli studi di elettrofisiologia in vitro e gli studi neurochimici in vivohanno dimostrato che vareniclina si lega ai recettori nicotinici neuronali dell’acetilcolina α4β2 e stimola l’attività mediata dai recettori, ma in misura significativamente inferiore rispetto alla nicotina. La nicotina compete per lo stesso sito di legame α4β2 nAChR per il quale vareniclina possiede una maggiore affinità. Pertanto, vareniclina può bloccare in modo efficace la capacità della nicotina di attivare appieno i recettori α4β2 ed il sistema dopaminergico mesolimbico, il meccanismo neuronale alla base del rinforzo e della gratificazione sperimentati con l’abitudine al fumo. La vareniclina è altamente selettiva e si lega al sottotipo del recettore α4β2 (Ki=0,15 nM) in misura più potente rispetto agli altri recettori nicotinici comuni (α3β4 Ki=84 nM, α7 Ki= 620 nM, α1βγδ Ki= 3.400 nM), o ai recettori e trasportatori non nicotinici (Ki > 1μM, ad eccezione dei recettori 5-HT3: Ki=350 nM).
Effetti farmacodinamici
L’efficacia di CHAMPIX nella cessazione dell’abitudine al fumo è il risultato dell’attività agonista parziale della vareniclina a livello del recettore nicotinico α4β2 dove il suo legame produce un effetto sufficiente ad alleviarei sintomi del desiderio compulsivo e dell’astinenza (attività agonista), determinando contemporaneamente una riduzione degli effetti della gratificazione e del rinforzo dell’abitudine al fumo, impedendo il legame nicotinico ai recettori α4β2 (attività antagonista).
Efficacia e sicurezza clinica
Le terapie per la cessazione dell’abitudine al fumo hanno maggiore probabilità di successo in pazienti motivati a smettere di fumare e che ricevono consigli e supporto aggiuntivi.
L’efficacia di CHAMPIX nella cessazione dell’abitudine al fumo è stata dimostrata in 3studi clinici che hanno coinvolto fumatori cronici (≥10 sigarette al giorno). Duemilaseicentodiciannove (2.619) pazienti sono stati trattati con CHAMPIX 1mg BID (aumento graduale della dose durantela prima settimana), 669pazienti hanno ricevuto bupropione 150mg BID (anch’esso aumentato gradualmente) e 684pazienti hanno ricevuto placebo. Studi clinici di confronto Due identici studi clinici prospettici in doppio cieco hanno confrontato l’efficacia di CHAMPIX (1mg due volte al giorno), bupropione a rilascio prolungato (150mg due volte al giorno) e placebo nella cessazione dell’abitudine al fumo. In questi studi della durata di 52 settimane, i pazienti hanno ricevuto il trattamento per 12 settimane, seguite da una fase di 40 settimane senza trattamento.
L’endpoint primario dei due studi era costituito dalla Percentuale di Cessazione Continua di 4 settimane (4 week Continuous Quit Rate -4W-CQR) dalla 9aalla 12asettimana, confermata dal livello di monossido di carbonio (CO). L’endpoint primario per CHAMPIX ha dimostrato una superiorità statistica rispetto a bupropione e placebo.
Dopo la fase di 40 settimane senza trattamento, un endpoint secondario chiave per entrambi gli studi è stato la Percentuale di Astinenza Continua (Continuous Abstinence Rate -CA) alla 52asettimana. La CA è stata definita come la proporzione di tutti i soggetti trattati che non hanno fumato (neanche una tirata di sigaretta) dalla 9aalla 52asettimana e che non hanno presentato una misurazione di CO espirato > 10 ppm.
La 4W-CQR (dalla 9aalla 12asettimana) e la percentuale di CA (dalla 9aalla 52asettimana) relative agli studi 1 e 2 sono incluse nella seguente tabella:
| Studio 1 (n=1.022) | Studio 2 (n=1.023) | |||
| 4WCQR | CA sett. 9-52 | 4W CQR | CA sett. 9-52 | |
| CHAMPIX | 44,4% | 22,1% | 44,0% | 23,0% |
| Bupropione | 29,5% | 16,4% | 30,0% | 15,0% |
| Placebo | 17,7% | 8,4% | 17,7% | 10,3% |
| Odds ratio CHAMPIX versusplacebo | 3,91 p<0,0001 | 3,13 p<0,0001 | 3,85 p<0,0001 | 2,66 p<0,0001 |
| Odds ratio CHAMPIX versusbupropione | 1,96 p<0,0001 | 1,45 p = 0,0640 | 1,89 p<0,0001 | 1,72 p = 0,0062 |
Pazienti che hanno riportato effetti su desiderio compulsivo, astinenza e rinforzo dell’abitudine al fumo Attraverso gli Studi 1 e 2 durante il trattamento attivo, il desiderio compulsivo e l’astinenza dall’abitudine al fumo si sono ridotti significativamente nei pazienti randomizzati al trattamento con CHAMPIX rispetto al placebo. CHAMPIX ha inoltre ridotto significativamente rispetto al placebo gli effetti di rinforzo dell’abitudine al fumo che possono perpetuare il comportamento di abitudine al fumo in pazienti che fumano durante il trattamento. L’effetto di vareniclina su desiderio compulsivo, astinenza e rinforzo dell’abitudine al fumo non sono stati misurati durante la fase di follow-up a lungo termine senza trattamento.
Studio sul mantenimento dell’astinenza Il terzo studio ha valutato il beneficio di un ulteriore periodo di trattamento di 12 settimane con CHAMPIX sul mantenimento dell’astinenza. I pazienti in questo studio (n=1.927) hanno ricevuto CHAMPIX in aperto alla dose di 1mg due volte al giorno per 12 settimane. I pazienti che hanno smesso di fumare entro la 12asettimana sono stati poi randomizzati al trattamento con CHAMPIX (1mg due volte al giorno) o con placebo per ulteriori 12 settimane per una durata totale dello studio di 52 settimane.
L’endpoint principale dello studio era la percentuale di astinenza continua confermata dal livello di CO dalla 13aalla 24asettimana nella fase di trattamento indoppio cieco. Un endpoint secondario chiave è stato la percentuale di astinenza continua (CA) dalla 13aalla 52asettimana.
Questo studio ha dimostrato il beneficio di un ulteriore periodo di trattamento di 12 settimane con CHAMPIX 1mg due volte al giorno rispetto al placebo per il mantenimento della cessazione dell’abitudine al fumo;. la superiorità rispetto al placebo per la CA si è mantenuta fino alla 52a settimana. I risultati chiave sono riassunti nella seguente tabella:
Percentuali di astinenza continua in soggetti trattati con Champix rispettoal placebo CHAMPIX Placebo Differenza Odds ratio n=602 n=604 (95% IC) (95% IC) CA*sett. 13- 70,6% 49,8% 20,8% 2,47 24 (15,4%- (1,95- 3,15) 26.2%)
CA*sett. 13- 44,0% 37,1% 6,9% (1,4%- 1,35 52 12,5%) (1,07-1,70) *CA: percentuale di astinenza continua
L’esperienza con CHAMPIX nella popolazione di etnia afro-americana è attualmente limitata per poterne determinare l’efficacia clinica.
Data di cessazione flessibile tra la 1ae la 5asettimana L’efficacia e la sicurezza di vareniclina sono state valutate nei fumatori ai quali era stata accordata la flessibilità di cessare il trattamento tra la 1ae la 5asettimana di trattamento. In questo studio di 24 settimane, c’è stato un periodo di trattamento sui pazienti di 12 settimane, seguito da una fase di follow-up di 12 settimane senza trattamento. La percentuale di cessazione continua di 4 settimane (4W-CQR)alla settimana 9-12 per vareniclina e placebo è stata rispettivamente del 53,9% e del 19,4% (differenza = 34,5%, IC a 95%: 27,0% -42,0%) e la percentuale di astinenza continua (CA) alla settimana 9-24 è stata del 35,2% (vareniclina) vs. 12,7% (placebo) (differenza = 22,5%, IC a 95%:
15,8% -29,1%). Ai pazienti che non vogliono o non riescono a fissare la data di cessazione entro le settimane 1-2, può essere proposto di iniziare il trattamento e quindi scegliere la propria data di cessazione individuale entro la 5asettimana.
Studio in soggetti ri-trattati con CHAMPIX:
CHAMPIX è stato valutato in uno studio controllato con placebo, in doppio cieco, su 494 pazienti che avevano precedentemente tentato di smettere di fumare con CHAMPIX, ma che non erano riusciti a smettere o hanno ripreso a fumare dopo il trattamento. Sono stati esclusi i soggetti che hanno presentato un evento avverso preoccupante durante il precedente trattamento. I soggetti sono stati randomizzati con rapporto 1:1 per ricevere CHAMPIX 1 mg2 volte al giorno (N=249) o placebo (N=245) per un trattamento della durata di 12 settimane e successivamente seguiti per 40 settimane dopo il trattamento. I pazienti inclusi in questo studio avevano assuntoCHAMPIX in passato per tentare di smettere di fumare (per un trattamento della durata totale di almeno due settimane), almeno tre mesi prima dell’ingresso nello studio e avevano fumato per almeno quattro settimane.
I pazienti trattati con CHAMPIX hanno mostrato un tasso maggiore di astinenza confermata dal livello di CO dalla settimana 9 alla 12 e dalla settimana 9 alla 52rispetto ai soggetti trattati con placebo . I risultati chiave sono riassunti nella tabella seguente:
Percentuali di astinenza continua in soggetti trattati con Champix rispettoal placebo CHAMPIX Placebo Odds ratio (IC 95%), n=249 n=245 valore p CA*sett. 9-12 45,0% 11,8% 7,08 (4,34-11,55), p<0,0001 CA*sett. 9-52 20,1% 3,3% 9,00 (3,97-20,41), p<0,0001 *CA: percentuale di astinenza continua
Approccio graduale alla cessazione dell’abitudine al fumo CHAMPIX è stato valutato in uno studio in doppio cieco, controllato con placebo, della durata di 52 settimane, su 1.510 soggetti che non erano in grado di o non erano disposti a smettere di fumare entro quattro settimane, ma erano disposti a ridurre gradualmente l’abitudine al fumo in un periodo di 12 settimane prima di smettere. I soggetti sono stati randomizzati a CHAMPIX 1 mg due volte al giorno (n=760) o a placebo (n=750) per 24 settimane e sono stati sottoposti a follow-up successivo al trattamento fino alla settimana 52. Ai soggetti è stato richiesto di ridurre il numero di sigarette fumate di almeno il 50% entro la fine delle prime quattro settimane di trattamento, con una ulteriore riduzione del 50% dalla settimana quattro alla settimana otto di trattamento, con l’obiettivo di raggiungere l’astinenza completa entro le prime 12 settimane. Dopo la fase iniziale di riduzione di 12 settimane, i soggetti hanno continuato il trattamento per altre 12 settimane. I soggetti trattati con CHAMPIX hanno mostrato una percentuale significativamente maggiore di astinenza continua rispetto alplacebo; i risultati chiave sono riassunti nella tabella seguente:
Percentuali di astinenza continua in soggetti trattati con Champix rispetto alplacebo CHAMPIX Placebo Odds ratio (IC 95%), n=760 n=750 valore p CA* sett. 15-24 32,1% 6,9% 8,74 (6,09-12,53) p<0,0001 CA* sett. 21-52 27,0% 9,9% 4,02 (2,94-5,50) p<0,0001 *CA: percentuale di astinenza continua
Il profilo di sicurezza di CHAMPIX in questo studio è risultato essere coerente con quello degli studi pre-marketing.
Soggetti con malattia cardiovascolare CHAMPIX è stato valutato in uno studio clinico randomizzato, in doppio cieco, controllato verso placebo, in pazienti con malattia cardiovascolare stabile (diversa dall’ipertensione o in aggiunta all’ipertensione), che avevano ricevuto una diagnosi da più di 2 mesi. I pazienti sono stati randomizzati al trattamento con CHAMPIX 1mg due volte al giorno (n=353) o con placebo (n=350) per 12 settimane, e sono stati seguiti successivamente per 40 settimane dopo il trattamento. La percentuale di cessazione continua di 4 settimane (4W-CQR) per vareniclina e placebo è stata rispettivamente del 47,3% e 14,3%, e la percentuale di astinenza continua (CA) alla settimana 9-52 è stata del 19,8% per vareniclina vs il 7,4% per il placebo.
I decessi e gli eventi cardiovascolari gravi sono stati assegnati da un comitato in cieco. I seguenti eventi assegnati si sono verificati con una frequenza ≥1% in entrambi i gruppi di trattamento durante il trattamento (o nei 30 giorni successivi al trattamento): infarto del miocardio nonfatale (1,1% vs. 0,3% rispettivamente per CHAMPIX e placebo) e ospedalizzazione per angina pectoris (0,6% vs. 1,1%). Durante il periodo di follow-up successivo al trattamento fino a 52 settimane, gli eventi assegnati includevano necessità di rivascolarizzazione coronarica (2,0% vs. 0,6%), ospedalizzazione per angina pectoris (1,7% vs. 1,1%) e nuova diagnosi di malattia vascolare periferica (PVD) o ricovero per una procedura di PVD (1,4% vs. 0,6%). Alcuni pazienti che hanno richiesto una rivascolarizzazionecoronarica sono stati sottoposti alla procedura nell’ambito della gestione dell’infarto del miocardio non fatale e dell’ospedalizzazione per angina. Nel corso dello studio di 52 settimane, la morte cardiovascolare si è verificata nello 0,3% dei pazienti nel braccio con CHAMPIX e nello 0,6% dei pazienti nel braccio con placebo.
È stata condotta una metanalisi di 15 studi clinici, con durata di trattamento ≥ 12 settimane, su 7.002 pazienti (4.190 con CHAMPIX, 2.812 con placebo), per determinare sistematicamente la sicurezza cardiovascolare di CHAMPIX. La metanalisi include anche lo studio sopra descritto, condotto su pazienti con malattia cardiovascolare stabile.
L’analisi chiave sulla sicurezza cardiovascolare include la determinazione della manifestazionee del momento di insorgenza di un endpoint composito rappresentato da eventi avversi cardiovascolari gravi (MACE -Major Adverse Cardiovascular Events), definiti come morte cardiovascolare, infarto del miocardio non fatale e ictus non fatale. Questi eventi compresinell’endpoint sono stati assegnati da un comitato indipendente in cieco. In complesso, si è rilevata l’insorgenza di un numero limitato di MACE durante il trattamento negli studi clinici oggetto della metanalisi (CHAMPIX 7 [0,17%]; placebo 2 [0,07%]). Si è inoltre rilevata l’insorgenza di un numero limitato di MACE nei 30 giorni successivi alla conclusione del trattamento (CHAMPIX 13 [0,31%]; placebo 6 [0,21%]). La metanalisi ha dimostrato che l’esposizione a CHAMPIX ha portato a un rapporto di rischio di MACE del 2,83 (95% intervallo di confidenza, da 0,76 a 10,55, p=0,12) per i pazienti in corso di trattamento e dell’1,95 (95% intervallo di confidenza, da 0,79 a 4,82, p=0,15) per i pazienti nei 30 giorni successivi alla conclusione del trattamento. Questi risultati rappresentano rispettivamente un aumento dell’esposizione di 6,5 eventi MACE e di 6,3 eventi MACE per 1.000 pazienti-anno. Il rapporto di rischio di MACE è risultato maggiore nei pazienti con altri fattori di rischio cardiovascolare oltre al fumo rispetto a quello riscontrato nei pazienti senza altri fattori di rischio cardiovascolare oltre al fumo. Nella metanalisi, i tassi di mortalità per tutte le cause (CHAMPIX 6 [0,14%]; placebo 7 [0,25%]) e di mortalità cardiovascolare (CHAMPIX 2[0,05%]; placebo 2 [0,07%]) sono risultati simili nei gruppi con CHAMPIX rispetto ai gruppi con placebo.
Studio di valutazione sulla sicurezza cardiovascolare in soggetti con e senza una storia di disturbo psichiatrico La sicurezza cardiovascolare (CV) di CHAMPIX è stata valutata nello Studio in soggetti con e senza una storia di disturbo psichiatrico (studio principale; vedere il paragrafo 5.1 –Sicurezza neuropsichiatrica) e nella sua estensione senza trattamento, nello Studio di valutazione della sicurezza cardiovascolare, nel quale sono stati arruolati 4595 dei 6293 soggetti che hanno completato lo studio principale (N=8058) e che sono stati seguiti fino alla settimana 52. Di tutti i soggetti trattati nello studio principale, 1749 (21,7%) avevano un rischio cardiovascolare medio e 644 (8,0%) avevano un rischio cardiovascolare elevato, come definito dal punteggio Framingham.
L’endpoint cardiovascolare primario era distabilire gli eventiavversicardiovascolari maggiori (MACE), definiticome morte cardiovascolare, infarto del miocardio non fatale o ictus non fatale durante il trattamento. I decessi egli eventi cardiovascolari sono stati valutati in cieco da un comitato indipendente.
La tabella seguente mostra l’incidenza di MACE e i rapporti di rischiovs. placebo per tutti i gruppi di trattamento nel corso del trattamento, e cumulativi per il trattamento per più di 30 giorni e fino al termine dello studio.
| CHAMPIX N=2016 | Bupropione N=2006 | NRT N=2022 | Placebo N=2014 | |||||||||||
| Durante il trattamento | ||||||||||||||
| MACE, n (%) | 1 (0,05) | 2 (0,10) | 1 (0,05) | 4 (0,20) | ||||||||||
| Hazard Ratio (95% IC) vs. placebo | 0,29 (0,05-1,68) | 0,50 (0,10-2,50) | 0,29 (0,05-1,70) | |||||||||||
| Durante il trattamento per più 30 giorni | ||||||||||||||
| MACE, n (%) | 1 (0,05) | 2 (0,10) | 2 (0,10) | 4 (0,20) | ||||||||||
| Hazard Ratio (95% | 0,29 (0,05-1,70) | 0,51 (0,10-2,51) | 0,50 (0,10-2,48) | |||||||||||
| IC) vs. placebo | ||||||||||||||
| Fino al termine dello Studio | ||||||||||||||
| MACE, n (%) | 3 (0,15) | 9 (0,45) | 6 (0,30) | 8 (0,40) | ||||||||||
| Hazard Ratio (95% | 0,39 (0,12-1,27) | 0,39 (0,12-1,27) | 1,09 (0,42-2,83) | 1,09 (0,42-2,83) | 0,75 (0,26-2,13) | 0,75 (0,26-2,13) | ||||||||
| IC) vs. placebo |
L’uso di CHAMPIX, bupropione e NRT non è stato associato a un aumento del rischio di eventi cardiovascolari nei fumatori trattati fino a 12 settimane e seguiti fino a 1 anno rispetto al placebo, sebbene a causa del numero relativamente basso di eventi complessivi, non possaessere completamente esclusa un’associazione.
Soggetti con malattia polmonare cronica ostruttiva lieve o moderata BPCO La sicurezza e l’efficacia di CHAMPIX (1mg due volte al giorno) per la cessazione dell’abitudine al fumo nei soggetti con BPCO da lieve a moderata sono state dimostrate con uno studio clinico in doppio cieco randomizzato, controllato con placebo. In questo studio della durata di 52 settimane, i pazienti hanno ricevuto un trattamento per 12 settimane, seguito da una fase di follow-up senza trattamento di 40 settimane. L’endpoint primario dello studio era costituito dalla Percentuale di Cessazione Continua di 4 settimane (4W-CQR) dalla 9aalla 12asettimana, e un endpoint secondario era la Percentuale di Astinenza Continua (CA) dalla 9aalla 52asettimana. Il profilo di sicurezza della vareniclina era paragonabile a quanto riscontrato in altri studi clinici nella popolazione generale, compresa la sicurezza polmonare. I risultati per la 4W-CQR (dalla 9aalla 12asettimana) e la percentuale di CA (dalla 9aalla 52asettimana) sono evidenziati nella tabella seguente:
| 4W CQR | CA sett. 9-52 | |
| CHAMPIX (n = 248) | 42,3% | 18,5% |
| Placebo (n = 251) | 8,8% | 5,6% |
| Odds ratio (CHAMPIX vs Placebo) | 8,40 p<0,0001 | 4,04 p<0,0001 |
Studio in soggetti con una storia di depressione maggiore L’efficacia di vareniclina è stata confermata da uno studio randomizzato, controllato con placebo su 525soggetti con una storia di depressione maggiore nei due anni precedenti o in trattamento stabile. La percentuale diquesti pazienti che ha cessato di fumare è risultata simile a quella riportata per la popolazione generale. La percentuale di astinenza continua è stata del 35,9% nel gruppo di pazienti trattati con vareniclina versusil 15,6% nel gruppo di pazienti trattati con placebo tra la 9ae la 12a settimana (OR 3.35 (95% CI 2.16-5.21)) e tra la 9ae la 52asettimana è stata di 20,3% versusil 10,4% rispettivamente (OR 2.36 (95% CI 1.40-3.98)).
Gli eventi avversi più comuni (≥10%) nei soggetti che assumevanovareniclina sono stati nausea (27,0% vs10,4% con placebo), cefalea (16,8% vs11,2%), sogni anormali (11,3% vs8,2%), insonnia (10,9% vs4,8%) e irritabilità (10,9% vs8,2%).Le scale di valutazione psichiatrica non hanno evidenziato nessuna differenza tra il gruppo di pazienti trattati con vareniclina e il gruppo di pazienti trattati con placebo e nessun peggioramento globale della depressione durante lo studio in nessuno dei due gruppi di pazienti.
Studio su pazienti con schizofrenia stabile o disturbo schizoaffettivo La sicurezza e la tollerabilità di vareniclina sono state valutate in uno studio in doppio cieco condotto su 128 fumatori con schizofrenia stabile o disturbo schizoaffettivo, in trattamento con antipsicotici, randomizzati in rapporto di 2:1al trattamento con vareniclina (1 mg due volte al giorno) o con placebo per 12 settimane, con 12 settimane di follow-up senza farmaco.
Nei pazienti che assumevano vareniclina gli eventi avversi più comuni sono stati nausea (23,8% vs. 14,0% con placebo),mal di testa (10,7% vs. 18,6% con placebo) e vomito (10,7% vs. 9,3% con placebo). Tra gli eventi avversi neuropsichiatrici segnalati, l’insonnia è stato l’unico evento segnalato in entrambi i gruppi di trattamento in un numero di pazienti ≥ 5%, ad un tasso più elevato nel gruppo con vareniclina rispetto al placebo (9,5% vs. 4,7%).
In generale, in entrambi i gruppi di trattamento non si è verificato un peggioramento della schizofrenia, misurato in base alle scale psichiatriche, e non si sono manifestati cambiamenti generali dei segni extrapiramidali.
Nel gruppo con vareniclina rispetto al placebo una percentuale maggiore di pazienti ha riportato ideazione o comportamento suicidari prima dell’arruolamento (anamnesi remota) e dopo la conclusione del periodo di trattamento attivo (nei giorni dal 33 all’85dopo l’ultima dose di trattamento). Durante il periodo di trattamento attivo, l’incidenza di eventi correlati al suicidio è stata simile tra i pazienti trattati con vareniclina e quelli trattati con placebo (11 vs. 9,3% rispettivamente). La percentuale dipazienti con eventi correlati al suicidio nella fase di trattamento attivo rispetto alla fase successiva al trattamento è rimasta invariata nel gruppo con vareniclina; nel gruppo con placebo questa percentuale è risultata inferiore nella fase successiva al trattamento. Anche se non ci sono stati dei suicidi portati a termine, si è verificato un tentativo di suicidio in un paziente in trattamento con vareniclina la cui anamnesi remota includeva svariati tentativi analoghi. I dati limitati disponibili a seguito di questo singolo studio sulla cessazione dell’abitudine al fumo non consentono di trarre conclusioni definitive sulla sicurezza nei pazienti con schizofrenia o disturbo schizoaffetivo.
Sicurezza neuropsichiatirca Studio sulla sicurezza neuropsichiatrica in soggetti con e senza una storia di disturbo psichiatrico Vareniclina è stata valutata in uno studio randomizzato, in doppio cieco, controllato con farmaco attivo e con placebo in soggetti con una storia di disturbo psichiatrico (coortepsichiatrica, N=4074) e senza anamnesi psichiatrica (coorte non psichiatrica, N=3984). I soggetti, di età compresa tra 18e 75anni, che fumavano almeno 10 sigarette al giorno, sono stati randomizzati con un rapporto 1:1:1:1 per ricevere vareniclina 1 mg 2 volte al giorno, bupropione SR 150 mg 2 volte al giorno, terapia sostitutiva a base di nicotina (NRT, Nicotine Replacement Therapy) in cerotto 21 mg/die con riduzione graduale della dose o placebo per un periodo di trattamento di 12 settimane; successivamente, sono stati seguiti per altre 12 settimane dopo il trattamento.
L’endpoint primario di sicurezza era un composito dei seguenti eventi avversi neuropsichiatrici (NPS):
eventi severidi ansia, depressione, sentirsi strano, o ostilità e/o eventi avversi moderati o severidi agitazione, aggressività, deliri, allucinazioni, ideazioneomicida, mania, panico, paranoia, psicosi, ideazione suicidaria, comportamento suicidario o suicidio portato a termine.
La tabella seguente mostra le percentuali dell’endpoint primario composito degli eventi avversi NPS per gruppo di trattamento e le differenze nel rischio (DR) (95% IC) rispetto al placebo nella coorte non psichiatrica.
La tabella mostra, inoltre, l’endpoint composito degli eventi avversi (EA) NPS di intensità severa:
| Coorte non psichiatrica N=3984 | ||||
| Vareniclina | Bupropione | NRT | Placebo | |
| Numero di pazienti trattati | 990 | 989 | 1006 | 999 |
| Endpoint primario composito degli EA NPS, n (%) | 13 (1,3) | 22 (2,2) | 25 (2,5) | 24 (2,4) |
| DR (95% IC) vs placebo | -1,28 (-2,40 -0,15) | -0,08 (-1,37-1,21) | -0,21 (-1,54-1,12) | |
| Endpoint composito degli EA NPS di intensità severa, n (%) | 1 (0,1) | 4 (0,4) | 3 (0,3) | 5 (0,5) |
EA, evento avverso; NRT = terapia sostitutiva a base di nicotina in cerotto
Le percentuali di eventi nell’endpoint composito erano basse in tutti i gruppi di trattamento ed erano simili o inferiori per ognuno dei trattamenti attivi rispetto al placebo. L’uso di vareniclina, bupropione e NRT nella coorte non psichiatrica non era associato ad un incremento significativo del rischiodi eventi avversi NPS dell’endpoint primario composito rispetto a placebo (gli IC al 95% erano inferiori a zero o comprendevano lo zero).
Nella coorte non psichiatrica, la percentuale di soggetti con ideazione e/o comportamento suicidario in base allaColumbia-SuicideSeverityRating Scale (C-SSRS) era simile tra il gruppo vareniclina e il gruppo placebo durante il trattamento e il follow-up senza trattamento, come mostrato nella tabella seguente:
| Coorte non psichiatrica N=3984 | ||||
| Vareniclina N=990 n (%) | Bupropione N=989 n (%) | NRT N=1006 n (%) | Placebo N=999 n (%) | |
| Durante il trattamento | ||||
| Numero valutato | 988 | 983 | 996 | 995 |
| Comportamento e/o ideazione suicidaria | 7 (0,7) | 4 (0,4) | 3 (0,3) | 7 (0,7) |
| Comportamento suicidario | 0 | 0 | 1 (0,1) | 1 (0,1) |
| Ideazione suicidaria | 7 (0,7) | 4 (0,4) | 3 (0,3) | 6 (0,6) |
| Durante il follow-up | ||||
| Numero valutato | 807 | 816 | 800 | 805 |
| Comportamento e/o ideazione suicidaria | 3 (0,4) | 2 (0,2) | 3 (0,4) | 4 (0,5) |
| Comportamento suicidario | 0 | 1 (0,1) | 0 | 0 |
| Ideazione suicidaria | 3 (0,4) | 2 (0,2) | 3 (0,4) | 4 (0,5) |
NRT = terapia sostitutiva a base di nicotina in cerotto
Si è verificato un caso di suicidio portato a termine durante il trattamento in un soggetto del gruppo placebo nella coorte non psichiatrica.
La tabella seguente mostra le percentuali dell’endpoint primario composito degli eventi avversi NPS per gruppo di trattamento e le DR (95% IC) rispetto al placebo nella coorte psichiatrica. Sono anche indicate le singole componenti dell’endpoint.
La tabella mostra, inoltre, l’endpoint composito degli EANPS di intensità severa:
| Coorte psichiatrica N=4074 | ||||
| Vareniclina | Bupropione | NRT | Placebo | |
| Numero di pazienti trattati | 1026 | 1017 | 1016 | 1015 |
| Endpoint primario composito degli EA NPS, n (%) | 67 (6,5) | 68 (6,7) | 53 (5,2) | 50 (4,9) |
| DR (95% IC) vs placebo | 1,59 (-0,42-3,59) | 1,78 (-0,24-3,81) | 0,37 (-1,53-2,26) | |
| Componenti dell’endpoint primario degli EA NPS, n (%): Ansiaa Depressionea Senso di stranezzaa Ostilità Agitazioneb Aggressivitàb Delirib Allucinazionib | 5 (0,5) 6 (0,6) 0 0 25 (2,4) 14 (1,4) 1 (0,1) 5 (0,5) | 4 (0,4) 4 (0,4) 1 (0,1) 0 29 (2,9) 9 (0,9) 1 (0,1) 4 (0,4) | 6 (0,6) 7 (0,7) 0 0 21 (2,1) 7 (0,7) 1 (0,1) 2 (0,2) | 2 (0,2) 6 (0,6) 0 0 22 (2,2) 8 (0,8) 0 2 (0,2) |
| Ideazioneomicidab Maniab Panicob Paranoiab Psicosib Comportamento suicidariob Ideazione suicidariab Suicidio portato a termineb | 0 7 (0,7) 7 (0,7) 1 (0,1) 4 (0,4) 1 (0,1) 5 (0,5) 0 | 0 9 (0,9) 16 (1,6) 0 2 (0,2) 1 (0,1) 2 (0,2) 0 | 0 3 (0,3) 13 (1,3) 0 3 (0,3) 0 3 (0,3) 0 | 0 6 (0,6) 7 (0,7) 2 (0,2) 1 (0,1) 1 (0,1) 2 (0,2) 0 |
| Endpoint composito degli EA NPS di intensità severa, n (%) | 14 (1,4) | 14 (1,4) | 14 (1,4) | 13 (1,3) |
EA, evento avverso; aGrado = EA di intensità severa; bGrado = EA di intensità moderata e severa; NRT = terapia sostitutiva a base di nicotina in cerotto
Un maggior numero di eventi è stato segnalato nei pazienti di ciascun gruppo di trattamento della coorte psichiatrica rispetto alla coorte non psichiatricae l’incidenza di eventi nell’endpoint composito era più alta per ciascuno dei trattamenti attivi rispetto al placebo. Tuttavia, l’uso di vareniclina, bupropione e NRT nella coorte psichiatrica non era associato ad un incremento significativo del rischio dieventi avversi NPS dell’endpoint primario composito rispetto al placebo (gli IC al 95% includevano il valore zero).
Nella coorte psichiatrica, la percentuale di soggetti con ideazionee/o comportamento suicidario in base allaColumbia-SuicideSeverityRating Scale (C-SSRS) era simile tra il gruppo vareniclina e il gruppo placebo durante il trattamento e il follow-up senza trattamento, come mostrato nella tabella seguente:
| Coorte psichiatrica N=4074 | ||||
| Vareniclina N=1026 n (%) | Bupropione N=1017 n (%) | NRT N=1016 n (%) | Placebo N=1015 n (%) | |
| Durante il trattamento | ||||
| Numero valutato | 1017 | 1012 | 1006 | 1006 |
| Comportamento e/o ideazione suicidaria | 27 (2,7) | 15 (1,5) | 20 (2,0) | 25 (2,5) |
| Comportamento suicidario | 0 | 1 (0,1) | 0 | 2 (0,2) |
| Ideazione suicidaria | 27 (2,7) | 15(1,5) | 20 (2,0) | 25 (2,5) |
| Durante il follow-up | ||||
| Numero valutato | 833 | 836 | 824 | 791 |
| Comportamento e/o ideazione suicidaria | 14 (1,7) | 4 (0,5) | 9 (1,1) | 11 (1,4) |
| Comportamento suicidario | 1 (0,1) | 0 | 1 (0,1) | 1 (0,1) |
| Ideazione suicidaria | 14 (1,7) | 4 (0,5) | 9 (1,1) | 11 (1,4) |
NRT = terapia sostitutiva a base di nicotina in cerotto
Non sono stati riferiti suicidi portati a termine nella coorte psichiatrica.
Gli eventi avversi più comunemente segnalati nei soggetti trattati con vareniclina in questo studio erano analoghi a quelli osservati negli studi pre-marketing. In entrambe le coorti, il trattamento con vareniclina ha dimostrato superiorità statistica per l’astinenza confermata dal livello di CO dalla settimana 9 alla settimana 12 e dalla settimana 9 alla settimana 24 rispetto a bupropione, cerotto alla nicotina e placebo (vedere la tabella sottostante).
I risultati principali di efficacia sono riassunti nella tabella seguente:
Coorte non psichiatrica Coorte psichiatrica CA 9-12 n/N (%) Vareniclina 382/1005 (38,0%) 301/1032 (29,2%) Bupropione 261/1001 (26,1%) 199/1033 (19,3%) NRT 267/1013 (26,4%) 209/1025 (20,4%) Placebo 138/1009 (13,7%) 117/1026 (11,4%) Confronto tra i trattamenti:odds ratio (95% IC), valore p Vareniclina vs placebo 4,00 (3,20-5,00), P<0,0001 3,24 (2,56-4,11) , P<0,0001 Bupropione vs placebo 2,26 (1,80-2,85) , P<0,0001 1,87 (1,46-2,39) , P<0,0001 NRT vs placebo 2,30 (1,83-2,90) , P<0,0001 2,00 (1,56-2,55) , P<0,0001 Vareniclina vs bupropione 1,77 (1,46-2,14) , P<0,0001 1,74 (1,41-2,14) , P<0,0001 Vareniclina vs NRT 1,74 (1,43-2,10) , P<0,0001 1,62 (1,32-1,99) , P<0,0001 CA 9-24 n/N (%) Vareniclina 256/1005 (25,5%) 189/1032 (18,3%) Bupropione 188/1001 (18,8%) 142/1033 (13,7%) NRT 187/1013 (18,5%) 133/1025 (13,0%) Placebo 106/1009 (10,5%) 85/1026 (8,3%) Confronto tra i trattamenti:odds ratio (95% IC), valore p Vareniclinavs placebo 2,99 (2,33-3,83), P<0,0001 2,50 (1,90-3,29) , P<0,0001 Bupropione vs placebo 2,00 (1,54-2,59), P<0,0001 1,77 (1,33-2,36) , P<0,0001 NRT vs Placebo 1,96 (1,51-2,54), P<0,0001 1,65 (1,24-2,20), P=0,0007 Vareniclina vs bupropione 1,49(1,20-1,85) P=0,0003 1,41 (1,11-1,79), P=0,0047 Vareniclina vs NRT 1,52 (1,23-1,89), P=0,0001 1,51 (1,19-1,93), P=0,0008 CA = percentuale di astinenza continua; IC = intervallo di confidenza; NRT= terapia sostitutiva a base di nicotina in cerotto
Sicurezza neuropsichiatricaMeta-analisi e studi osservazionali sulla sicurezza neuropsichiatric Le analisi dei dati degli studi clinici non hanno evidenziato un aumentodi rischio di eventi neuropsichiatrici gravi con vareniclina rispetto al placebo. Inoltre, studi osservazionali indipendenti non hanno supportato un aumento dirischio di eventi neuropsichiatrici gravi nei pazienti trattati con vareniclina rispetto ai pazienti ai quali era stata prescritta terapia sostitutiva a base di nicotina (NRT) o bupropione.
Interruzione del trattamento La percentuale di interruzione del trattamento a causa di reazioni avverse è stata dell’11,4% per vareniclina rispetto al 9,7% per il placebo. In questo gruppo, le percentuali di interruzione a causa delle reazioni avverse più comuni nei pazienti in trattamento con vareniclina sono state le seguenti:
nausea (2,7% versus 0,6% per il placebo), cefalea (0,6% versus1,0% per il placebo), insonnia (1,3% versus1,2% per il placebo) e sogni anormali (0,2% versus0,2% per il placebo).
Analisi delle sperimentazioni cliniche:
Una metanalisi di 5 studi clinici randomizzati, in doppio-cieco, controllati verso placebo, che includeva1907pazienti (1130 vareniclina, 777 placebo), è stata condotta per valutare l’ideazione e il comportamento suicida in base alla Columbia-Suicide Severity Rating Scale (C-SSRS). Questa metanalisi includeva uno studio (N=127) di pazienti con storia di schizofrenia o disturbo schizoaffettivo e un’altra sperimentazione (N=525) in pazienti con storia di depressione. I risultati non hanno evidenziato un aumento dell’incidenza dell’ideazione e/o del comportamento suicida in pazienti trattati con vareniclina rispetto ai pazienti trattati con placebo, come mostrato nella tabella sottostante. Dei 55pazienti che hanno riferito ideazione o comportamento suicida, 48 (24 vareniclina, 24 placebo) provenivano dai due studi che avevano arruolato pazienti con storia di schizofrenia/disturbo schizoaffettivo o depressione. Pochi pazienti hanno riferito questi eventi negli altre tre studi clinici (4 vareniclina, 3 placebo).
Numero di pazienti e rischio relativo (RR) per l’ideazione e/o il comportamento suicidariferiti in base alla C-SSRS da una metanalisi di 5 sperimentazioni cliniche che confrontavano vareniclina verso placebo:
| Vareniclina (N=1130) | Placebo (N=777) | |
| Pazienti con ideazione e/o comportamento suicida* [n(%)]** | 28 (2,5) | 27 (3,5) |
| Anni-paziente di esposizione | 325 | 217 |
| Rischio Relativo#(RR; 95% IC) | 0,79 (0,46-1,36) |
* Di questi, un paziente in ciascun braccio di trattamento ha riportatocomportamento suicida ** Pazienti con eventi fino a 30 giorni dopo il trattamento; % non ponderate per studio # RR dei tassi di incidenza per 100 anni paziente
È stata condotta una metanalisidi 18 studi clinici in doppio cieco, randomizzati, controllati verso placebo per valutare la sicurezza neuropsichiatrica di vareniclina. Queste sperimentazioni includevano i 5studi clinici sopra descritti che utilizzavano la C-SSRS e un totale di 8521 pazienti (5072 vareniclina, 3449 placebo), alcuni dei quali avevano patologie psichiatriche. I risultati hanno mostrato un’incidenza simile di eventi avversi neuropsichiatricicombinati, diversi dai disturbi del sonno, in pazienti trattati con vareniclina rispetto ai pazienti trattati con placebo, con un rischio relativo (RR) di 1,01 (95% IC: 0,89-1,15). I dati aggregati di questi 18trial clinici hanno evidenziato un tasso di incidenza simile nelle singole categorie di eventi psichiatrici nei pazienti trattati con vareniclina rispetto ai pazienti trattati con placebo. La tabella seguente descrive le categorie di eventi avversi più frequentemente (≥1%) riportati in relazione alla sicurezza psichiatrica, esclusi disturbi e disordini del sonno.
Eventi avversi psichiatrici che si verificano in ≥1% dei pazienti dai dati aggregati di 18 sperimentazioni cliniche:
| Vareniclina (N=5072) | Placebo (N=3449) | |
| Disturbi e sintomi ansiosi | 253 (5,0) | 206 (6,0) |
| Alterazioni e disturbi da depressione | 179 (3,5) | 108 (3,1) |
| Disordini e disturbi dell’umore NCA* | 116 (2,3) | 53 (1,5) |
* NCA = Non Classificati Altrove I numeri in tabella, tra parentesi le percentuali, corrispondono al numero di pazienti che hanno riportato l’evento
Studi osservazionali
Quattro studi osservazionali, ciascuno comprendente da10.000a30.000 utilizzatori di vareniclina nell’analisiaggiustata, hanno confrontatoil rischio di eventi neuropsichiatrici gravi, comprese le ospedalizzazioni neuropsichiatriche e l’autolesionismo fatale e non fatale, in pazienti trattati con vareniclina rispetto ai pazienti ai quali era stata prescritta NRT o bupropione. Tutti gli studierano studi di coorte retrospettivi e includevano pazienti con e senza anamnesi psichiatrica. Tutti gli studi hanno utilizzato metodi statistici per controllare i fattori di confondimento (bias), compresa la prescrizione preferenziale di vareniclina ai pazienti più sani, nonostante ci sia la possibilità di fattori di confondimento residui.
Due degli studi non hanno trovato alcuna differenza nel rischio di ospedalizzazioni neuropsichiatriche tra gli utilizzatori di vareniclina e gli utilizzatori dei cerotti alla nicotina (Hazard Ratio [HR] 1,14; 95% Intervallo di confidenza [IC]: 0,56-2,34 nel primo studio e 0,76; 95% IC: 0,40-1,46 nel secondo studio). La potenza statistica per rilevare differenze in questi due studi era limitata. Il terzo studio non ha riportato alcuna differenza nel rischio di eventi avversi psichiatrici diagnosticati durante visita in pronto soccorso o ricovero ospedaliero tra gli utilizzatori di vareniclina e gli utilizzatori di bupropione (HR 0,85; 95% IC: 0,55-1,30). In base alle segnalazioni post-marketing, il bupropione potrebbe essere associato ad eventi avversi neuropsichiatrici.
Il quarto studio non ha evidenziato un rischio più elevato di autolesionismo fatale e non fatale (HR di 0,88; 95% IC: 0,52-1,49) in pazienti cui era stata prescritta vareniclina rispetto ai pazienti ai quali era stata prescritta NRT. L’occorrenza di suicidio accertato è stata rara durante i tre mesi seguenti l’inizio di qualsiasi trattamento farmacologico (due casi in 31.260 utilizzatori di vareniclina e sei casi in 81.545 utilizzatori di NRT).
Studio di coorte in gravidanza
Uno studio di coorte basato sulla popolazione ha messo a confronto neonati esposti a CHAMPIX in utero(N=335) con neonati nati da madri fumatrici durante la gravidanza (N=78.412) e neonati nati da madri non fumatrici (N=806.438). In questo studio,i neonati esposti a CHAMPIX in utero,rispetto ai neonati nati da madri fumatrici durante la gravidanza, hanno mostrato percentuali inferiori di malformazioni congenite (3,6% vs. 4,3%), di mortalità fetale (0,3% vs. 0,5%), di nascita pretermine (7,5% vs. 7,9%), crescita non al passo con l’età gestazionale (12,5% vs. 17,1%) e rottura prematura della membrana (3,6% vs. 5,4%).
Popolazione pediatrica
L’efficacia e la sicurezza di vareniclina sono state valutate in uno studio randomizzato, in doppio cieco, controllato con placebo su 312pazienti di età compresa tra 12 e 19anni, che avevano fumato in media almeno 5sigarette al giorno durante i 30giorni precedenti il reclutamento, e avevano un punteggio di almeno 4 nel test di Fagerström per lla dipendenza da nicotina. I pazienti sono stati stratificati per età (12-16anni e 17-19anni) e per peso corporeo (≤55kg e >55kg). Dopo due settimane di aumenti della dose, i pazienti randomizzati a ricevere vareniclina con un peso corporeo >55kg hanno ricevuto 1mg due volte al giorno (gruppo trattato con alte dosi) o 0,5mg due volte al giorno (gruppo trattato con basse dosi), mentre i pazienti con peso corporeo ≤55kg hanno ricevuto 0,5mg due volte al giorno (gruppo trattato con alte dosi) o 0,5mg una volta al giorno (gruppo trattato con basse dosi). I pazienti hanno ricevuto il trattamento per 12settimane, seguito da un periodo di non trattamento della durata di 40settimane, unitamente a counseling adeguato all’età per tutta la durata dello studio.
La seguente tabella dello studio pediatrico sopra riportato mostra un confronto tra le percentuali di astinenza continua (CA) relativa alle settimane 9-12, confermata dal test della cotinina urinaria, per l’intera popolazione dello studio (full analysis set, FAS) e per la popolazione di 12-17anni.
CA 9-12 (%) Complessiva Da 12 a 17anni
n/N (%) n/N (%)
Vareniclina ad alto dosaggio 22/109 (20,2%) 15/80 (18,8%)
Vareniclina a basso dosaggio 28/103(27,2%) 25/78 (32,1%)
Placebo 18/100 (18,0%) 13/76 (17,1%)
Confronti dei trattamenti Odds ratio in CA 9-12 (IC 95%) [valore p]
Vareniclina ad alto dosaggio vs 1,18 (0,59-2,37) [0,6337] 1,13 (0,50-2,56) [0,7753] placebo
Vareniclina a basso dosaggio vs 1,73 (0,88-3,39) [0,1114] 2,28 (1,06-4,89) placebo [0,0347]* * Questo valore p non è considerato statisticamente significativo. I test previsti dalle procedure statistiche sono stati interrotti dopo che il confronto tra il trattamento con vareniclinaad alto dosaggio e quello con placebo nello studio complessivo non ha raggiunto significatività statistica.
IC = intervallo di confidenza; N = numero di soggetti randomizzati; n = numero di soggetti che, ad ogni visita dalla settimana9 alla settimana12(incluse), ha riferito di non aver fumato e di non aver utilizzato altri prodotti contenenti nicotina dall’ultima visita dello studio/dall’ultimo contatto (sul Nicotine Use Inventory) e le cui dichiarazioni sono state confermate in una qualsiasi di questevisite da un test della cotinina urinaria.
5.2 Proprietà farmacocinetiche
Assorbimento
Le concentrazioni plasmatiche massime di vareniclina vengono raggiunte generalmente entro 3-4 ore dalla somministrazione orale. A seguito di somministrazione orale di dosi multiple in volontari sani, le condizioni steady-state si raggiungono entro 4 giorni. L’assorbimento dopo somministrazione orale è virtualmente completo e la disponibilità sistemica è elevata. La biodisponibilità orale di vareniclina non è modificata dal cibo o dal momento della somministrazione.
Distribuzione
Vareniclina si distribuisce nei tessuti, incluso il cervello. Il volume apparente di distribuzione è stato in media di 415 litri (%CV=50) allo steady-state. Il legame di vareniclina con le proteine plasmatiche è basso (≤20%) ed è indipendente sia dall’età sia dalla funzionalità renale. Nei roditori, vareniclina viene trasferita attraverso la placenta e viene escreta nel latte materno.
Biotrasformazione
Vareniclina viene sottoposta ad un metabolismo minimo con il 92% della dose escreta immodificata nelle urine e meno del 10% eliminato sotto forma di metaboliti. I metaboliti minori nelle urine includono vareniclina N-carbamoil-glucuronide e idrossi-vareniclina. Vareniclina in circolo rappresenta il 91% del materiale farmaco-correlato. I metaboliti minori in circolo includono vareniclina N-carbamoil-glucuronide e N-glucosilvareniclina.
Gli studi in vitro dimostrano che vareniclina non inibisce gli enzimi del citocromo P450 (IC50> 6.400ng/ml). Gli enzimi P450 testati per l’inibizione sono: 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1, e 3A4/5. Inoltre, negli epatociti umani in vitroè stato dimostrato che vareniclina non induce l’attività degli enzimi del citocromo P450 1A2 e 3A4. Pertanto, è improbabile che vareniclina alteri la farmacocinetica di composti che vengono principalmente metabolizzati dagli enzimi del citocromo P450.
Eliminazione
L’emivita di eliminazione di vareniclina è di circa 24 ore. L’eliminazione renale di vareniclina avviene principalmente attraverso la filtrazione glomerulare insieme alla secrezione tubulare attiva mediante il trasportatore cationico organico OCT2 (vedere paragrafo 4.5).
Linearità/non linearità
Vareniclina presenta una cinetica lineare quando somministrata in dose singola (da 0,1 a 3mg) o in dosi ripetute (da 1 a 3mg/die).
Farmacocinetica in particolari popolazioni di pazienti
Non vi sono differenze clinicamente significative nella farmacocinetica di vareniclina in relazione ad età, razza, sesso di appartenenza, abitudine al fumo o uso di medicinali concomitanti, come dimostrato dagli studi specifici di farmacocinetica e dalle analisi di farmacocinetica di popolazione. Compromissione epatica A causa dell’assenza di un metabolismo epatico significativo, la farmacocinetica di vareniclina non deve essere modificata in pazienti con compromissione epatica (vedere paragrafo 4.2).
Compromissione renale La farmacocinetica di vareniclina è risultata immodificata in soggetti con compromissione renale lieve (clearance della creatinina > 50ml/min e ≤80ml/min). In pazienti con compromissione renale moderata (clearance della creatinina ≥30ml/min e ≤50ml/min), l’esposizione a vareniclina è aumentata di 1,5 volte rispetto ai soggetti con normale funzionalità renale (clearance della creatinina > 80ml/min). In soggetti con severa compromissione renale (clearance della creatinina < 30ml/min), l’esposizione avareniclina è aumentata di 2,1 volte. In soggetti che si trovano nella fase terminale della malattia renale (ESRD), vareniclina è stata eliminata in modo efficace mediante emodialisi (vedere paragrafo 4.2)
Anziani La farmacocinetica di vareniclina in pazienti anziani con normale funzionalità renale (età 65-75 anni) è simile a quella dei soggetti adulti più giovani (vedere paragrafo 4.2). Per i pazienti anziani con funzionalità renale ridotta si rimanda al paragrafo 4.2.
Popolazione pediatrica La farmacocinetica di vareniclina in dose singola e in dosi multiple è stata studiata in pazienti pediatrici di età compresa tra 12 e 17 anni (inclusi) ed è risultata quasi proporzionale alla dose, per quanto riguarda l’intervallo di dose giornaliero studiato da 0,5mg a 2mg. L’esposizione sistemica allo steady statenei pazienti adolescenti di peso>55kg, valutata in base alla AUC (0-24), è risultata paragonabile a quella osservata alle stesse dosi nella popolazione adulta. Dopo somministrazione di 0,5mgdue volteal giorno, l’esposizione giornaliera allo steady statedi vareniclina era, in media, più elevata (di circa il 40%) nei pazienti adolescenti con peso corporeo ≤55kg rispetto a quella riscontrata nella popolazione adulta. Non è raccomandato l’uso di CHAMPIX nei pazienti pediatrici, poiché la sua efficacia in questa popolazione non è stata dimostrata(vedere paragrafi4.2e 5.1).
5.3 Dati preclinici di sicurezza
I dati non-clinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di safety pharmacology, tossicità a dosi ripetute, genotossicità, fertilità e sviluppo embrio-fetale. Nei ratti maschi trattati per 2 anni con vareniclina, è stato osservato un aumento dose-correlato nell’incidenza di ibernoma (tumore del grasso bruno). Nella prole di ratte gravide trattate con vareniclina sono state osservate riduzioni della fertilità ed incrementi nella risposta di soprassalto allo stimolo acustico (vedere paragrafo 4.6). Questi effetti sono stati osservati solo con esposizioni ritenute sufficientemente al di sopra della massima esposizione nell’uomo e ciò ne indica la scarsa rilevanza per l’uso clinico. I dati non-clinici indicano che vareniclina possiede proprietà di rinforzo nonostante abbia una potenza inferiore a quella della nicotina. Negli studi clinici condotti sull’uomo, vareniclina ha evidenziato un basso potenziale di abuso.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Compresse da 0,5mg e da 1mg Cellulosa microcristallina Calcio idrogeno fosfato anidro Sodio croscarmelloso Silice colloidale anidra Magnesio stearato Rivestimento della compressa
Compresse da 0,5mg Ipromellosa Titanio diossido (E171) Macrogol400 Triacetina
Compresse da 1mg Ipromellosa Titanio diossido (E171) Lacca di alluminio contenente indaco carminio (E132) Macrogol400 Triacetina
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
Blister: 3 anni.
6.4 Precauzioni particolari per la conservazione
Conservare a temperatura inferiore a 30°C.
6.5 Natura e contenuto del contenitore
Confezioni di inizio trattamento Blister PCTFE/PVC con lamina di rivestimento in alluminio contenente 1 blister trasparente da 11 compresse rivestite con film da 0,5mg ed un secondo blister trasparente contenente 14 compresse rivestite con film da 1mg in confezionamento secondario di cartone termosaldato.
Blister PCTFE/PVC con lamina di rivestimento in alluminio contenente 1blister trasparente da 11 compresse rivestite con film da 0,5mg ed un secondo blister trasparente contenente 14 compresse rivestite con film da 1mg contenuti in un astuccio.
Blister PCTFE/PVC con lamina di rivestimento in alluminio contenente 1 blistertrasparente da 11 compresse rivestite con film da 0,5mg e 14compresse rivestite con film da 1mg e 1 blister trasparente da 28 o 2 blister trasparenti da 14 compresse rivestite con film da 1mg in confezionamento secondario di cartone termosaldato.
Unconfezionamento secondario di cartone contenente:
Blister in PCTFE/PVC con lamina di rivestimento in alluminio contenente 1blister trasparente da 11 compresse rivestite con film da 0,5mg e 14 compresse rivestite con film da 1mg e 1 blister trasparenteda 28 o 2 blister trasparenti da 14compresse rivestite con film da 1mg in confezionamento secondario di cartone termosaldato e blister in PCTFE/PVC con lamina di rivestimento in alluminio in due confezionamenti secondari di cartone termosaldato, ognuno contenente 56 compresse rivestite con film da 1mg.
È possibile che non tutte le confezioni siano commercializzate. 6.6 Precauzioni particolari per lo smaltimento
Nessuna istruzione particolare.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Pfizer Europe MA EEIG Boulevard de la Plaine 17 1050 Bruxelles Belgio
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Confezioni di inizio trattamento:
EU/1/06/360/003 EU/1/06/360/008 EU/1/06/360/012 EU/1/06/360/025
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione:26 settembre 2006 Data dell’ultimo rinnovo: 29 giugno 2016
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia Europea dei Medicinali: https://www.ema.europa.eu.
